Thème de recherche 03
Dévitrification : un ordre cristallin qui germe au sein d’un solide désordonné
Échelle : nm · ps à ns · paramètre d’ordre : coordinence et ordre à courte distance
Un verre est un solide sans ordre à longue distance. Sous une impulsion femtoseconde focalisée en son sein, ce réseau désordonné peut être poussé au-delà d’une frontière de phase et en ressortir cristallin : dévitrifié. Ce thème s’intéresse à cette transition et à son inverse : pourquoi un solide amorphe choisit parfois l’ordre, et pourquoi un cristal, lui, s’y refuse. Le chemin traverse des états extrêmes maintenus très peu de temps. La stishovite, forme haute pression de la silice, se forme dans le manteau inférieur et dans les cratères de météorites, là où la silice est portée au-delà de vingt gigapascals et maintenue assez longtemps pour cristalliser ; une impulsion focalisée atteint des états thermodynamiques comparables, mais pour quelques centaines de picosecondes seulement. La question est de savoir comment le réseau peut néanmoins s’organiser avant que la pression ne se relâche, et comment la trempe conserve ensuite ce qu’il a construit.
Modélisation multi-échelle des transitions de phase induites par laser dans les verres. Avec Aram Yedigaryan, Elena Kachan, Aram Melkonyan, Djafar Iabbaden et Razvan Stoian, ainsi qu’avec le groupe d’Enam Chowdhury à l’université d’État de l’Ohio.
01Atteindre la pression : un pore comme antenne
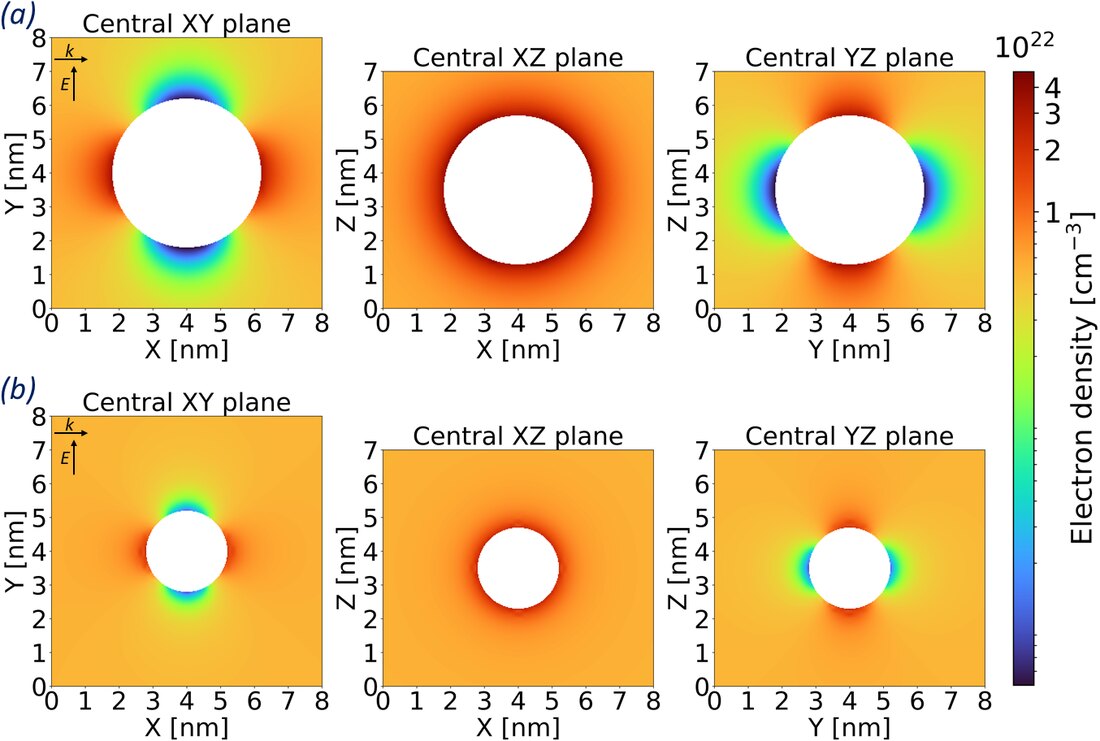
Un solide à large bande interdite est transparent, si bien que l’énergie doit être déposée de façon non linéaire : l’ionisation multiphotonique et l’ionisation tunnel ne créent des porteurs que là où l’intensité est la plus forte, si bien que l’absorption devient une fonction fortement superlinéaire du champ local. C’est cette non-linéarité qui rend le dépôt sub-diffractif : il suffit d’amplifier modestement le champ pour amplifier considérablement l’énergie absorbée.
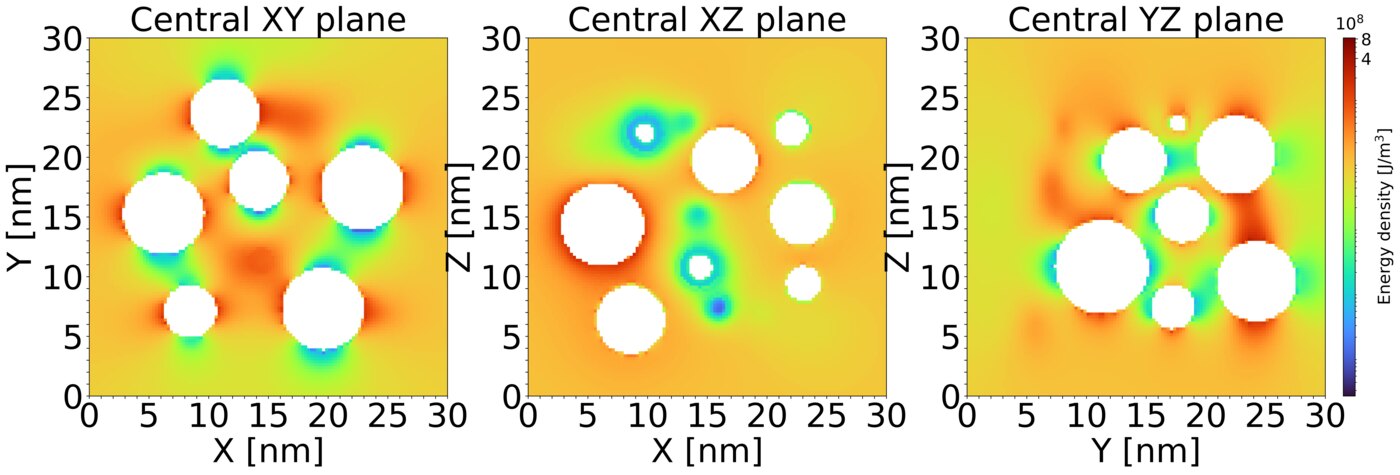
Cette amplification suit la polarisation du champ et n’est pas symétrique entre le côté éclairé et le côté à l’ombre du pore. C’est d’ailleurs ainsi que les pores naissent : la diffusion et la photoionisation concentrent l’énergie, la cavitation ouvre des nanocavités, et au bout de quelques impulsions, le volume irradié s’est transformé en un matériau nanoporeux qui a fabriqué ses propres antennes.
02Dévitrification : un cristal qui devance la pression
Une fois l’énergie localisée et les coefficients de l’état excité connus, il devient possible de suivre les atomes. Coupler le calcul électromagnétique à une dynamique moléculaire à deux températures sur un échantillon d’environ soixante mille atomes contenant trente nanopores donne la séquence suivante : la coquille autour de chaque pore chauffe en premier, le pore s’effondre, et cet effondrement convertit l’énergie électromagnétique stockée en un état transitoire de haute pression et haute température dans le réseau environnant.
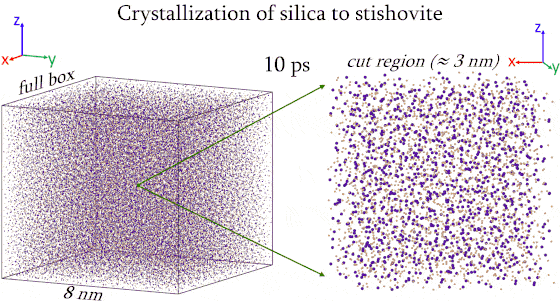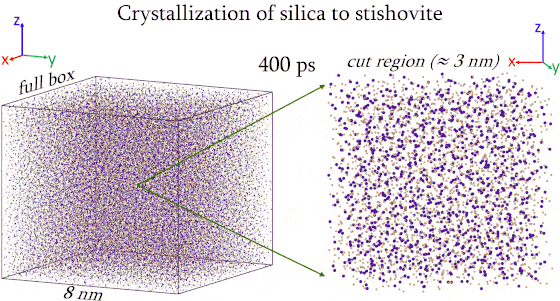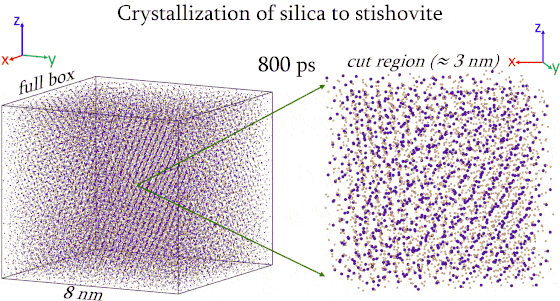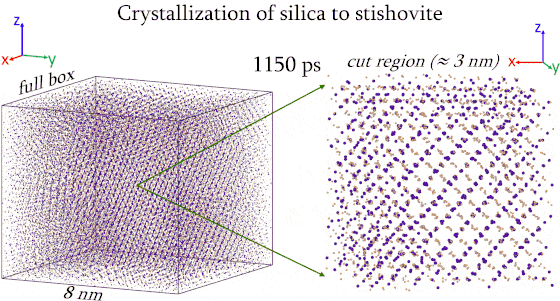
La cristallisation débute environ quatre cents picosecondes après l’impulsion, et elle débute en plusieurs endroits à la fois. Les sites de nucléation ne sont pas aléatoires : ils se situent là où se trouvaient les pores, car l’effondrement laisse derrière lui exactement la combinaison de densité, de pression et de température qui abaisse la barrière de nucléation. Une localisation hétérogène de l’énergie a ainsi débouché sur une nucléation tout aussi hétérogène.
La phase qui croît est la stishovite, dans laquelle le silicium est en coordinence six plutôt qu’en coordinence quatre. Les fonctions de distribution radiale partielles de la structure finale correspondent à celles de la stishovite pure à la même température pour les paires silicium-oxygène et oxygène-oxygène, et la coordinence octaédrique est confirmée par la distribution des angles de liaison.
Cette figure illustre l’argument central de ce thème. La transformation est une course : la pression produite par l’effondrement se relâche à sa propre échelle de temps, et le cristal doit nucléer et croître avant qu’elle ne le fasse. Dans l’échantillon nanoporeux, la cristallisation est assez rapide pour l’emporter. Dans un échantillon homogène atteignant la même température et la même densité moyennes, la nucléation est retardée et la pression est déjà retombée lorsqu’elle démarre, de sorte que la phase haute pression ne se forme jamais.
L’inhomogénéité n’est donc pas ici un défaut qu’il faudrait tolérer : c’est elle, au contraire, qui rend la transition possible.
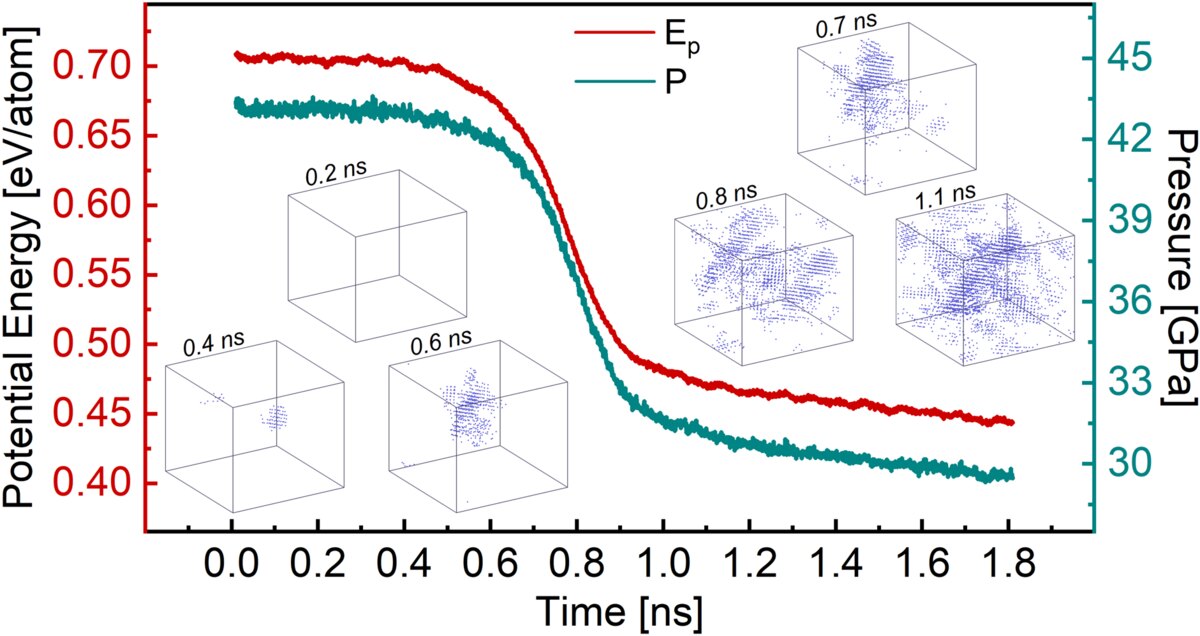
L’ordre n’apparaît pas là où l’énergie est la plus élevée en moyenne. Il apparaît là où l’énergie a été localisée assez tôt pour que la barrière de nucléation s’abaisse tant que la pression est encore présente.
03Quel chemin, et jusqu’où il peut aller
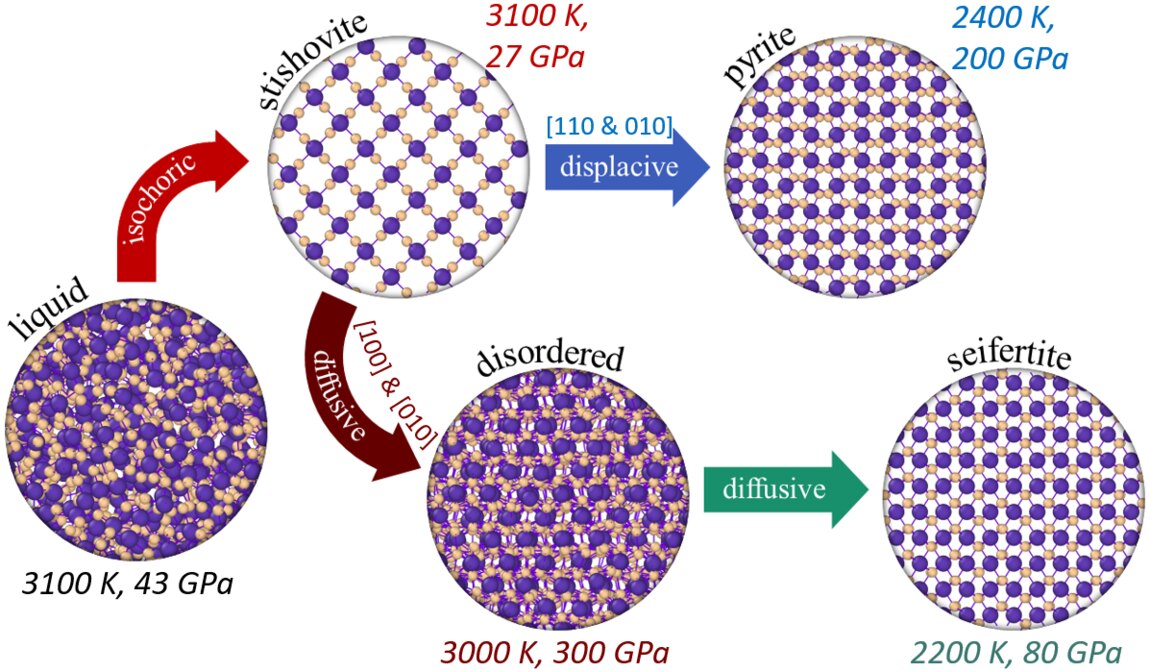
La silice possède un paysage haute pression particulièrement riche, et l’état transitoire créé par l’effondrement d’un pore peut emprunter plus d’une de ses branches. La distinction entre les transitions displacives, où le réseau cisaille sans rompre de liaisons, et les transitions diffusives, où les atomes doivent se déplacer les uns par rapport aux autres, fixe à la fois les phases accessibles et le temps que chacune requiert. Elle détermine aussi si la trempe préserve le nouvel ordre ou ramène le matériau à l’état vitreux.
La stishovite elle-même a une limite : au-delà d’environ cinquante gigapascals, elle se convertit en une phase orthorhombique post-stishovite, si bien que la fenêtre dans laquelle elle peut se former et se maintenir est bornée des deux côtés. Le même raisonnement s’applique à la densification sans cristallisation, où le réseau se compacte de quelques pour cent tout en restant amorphe.
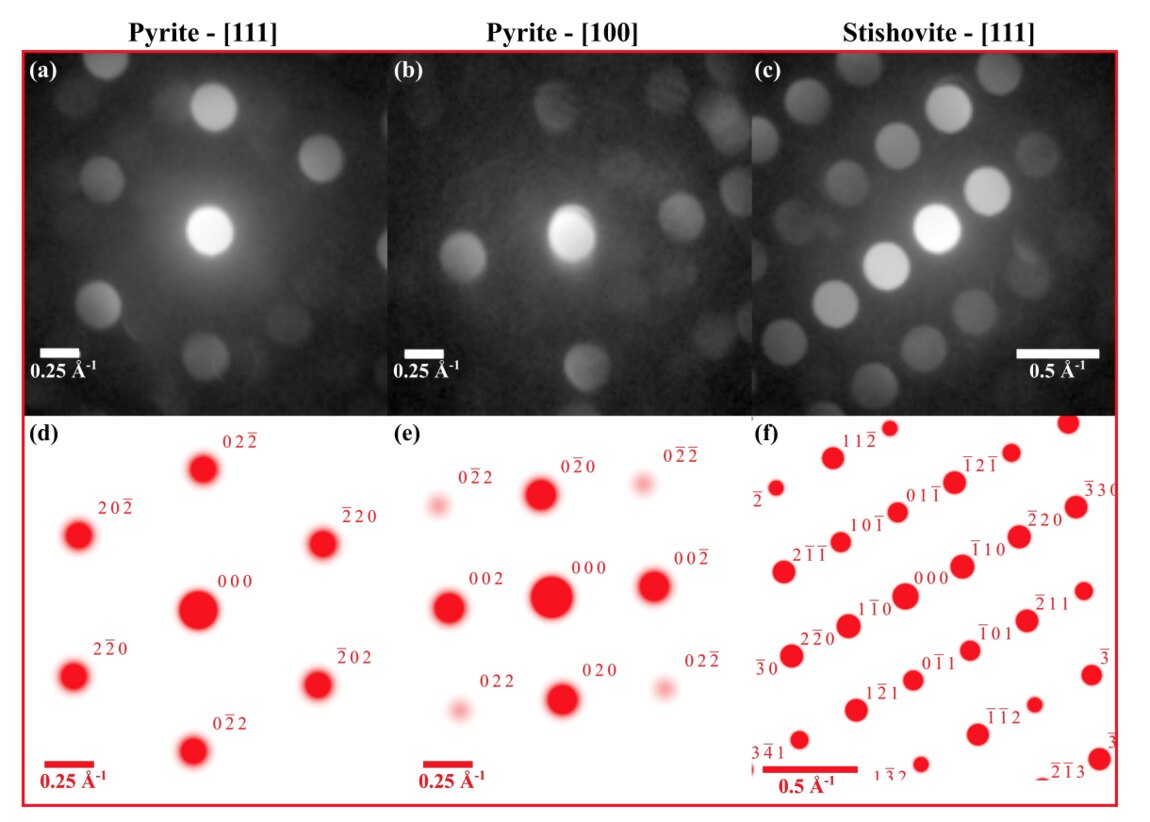
Sans cela, les simulations ne resteraient qu’une hypothèse. La diffraction sur des échantillons irradiés, en géométrie confinée et à une interface de silice, donne des espacements qui correspondent à la stishovite à quelques pour cent près. L’absence d’orientation privilégiée est en soi révélatrice : elle montre que les cristallites ont nucléé indépendamment les unes des autres plutôt qu’à partir d’un front unique : exactement ce que prédit la description atomistique.
04La même question dans un verre métallique
La silice n’est pas le seul solide amorphe qu’une impulsion puisse amener à s’ordonner. Un verre métallique cuivre-zirconium pose le même problème avec des ingrédients différents : pas de bande interdite, pas de photoionisation, mais la même compétition entre un taux de nucléation et un taux de trempe, et la même question de savoir si la phase ordonnée survit.
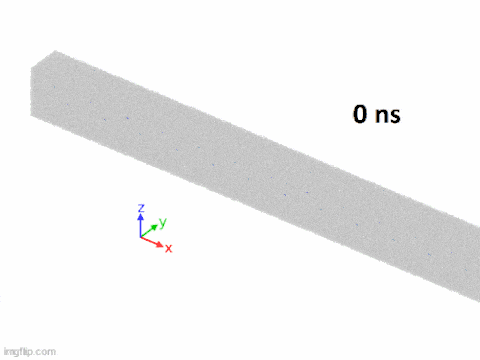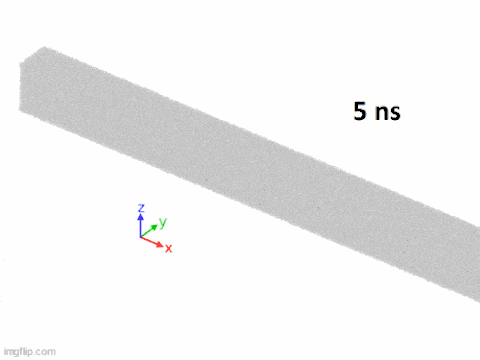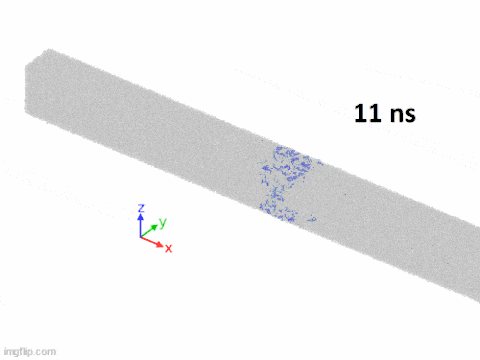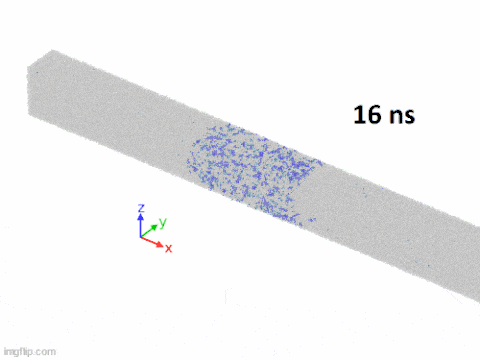
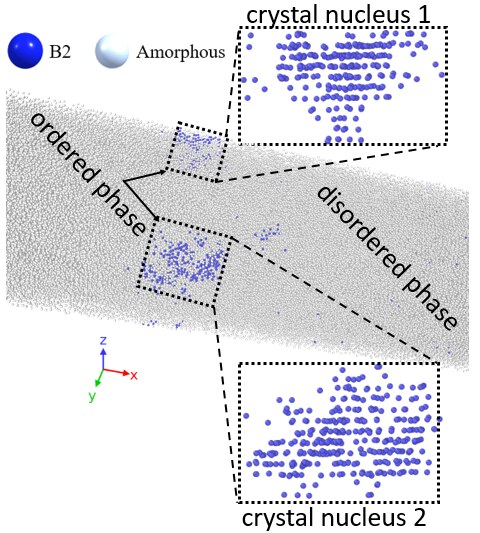
La dynamique est gouvernée par les deux mêmes échelles de temps. Si l’excitation maintient le verre suffisamment longtemps au-dessus de la transition vitreuse, des germes se forment et le matériau se dévitrifie, perdant précisément la structure désordonnée qui confère au verre métallique ses propriétés. Si la trempe est assez rapide, l’état amorphe est préservé alors même que le matériau a été entièrement fondu.
Le paramètre de contrôle est de nouveau l’énergie déposée et la profondeur sur laquelle elle est déposée, et le résultat est de nouveau une compétition plutôt qu’un seuil.
Ce qui rend ce cas si instructif, comparé à la silice, c’est que l’objectif s’inverse. Dans le verre, on cherche à créer et à conserver un cristal ; dans le verre métallique, on cherche généralement à éviter d’en créer un, puisque c’est l’état amorphe qui est fonctionnel. La physique est identique ; seul change le camp que l’on souhaite voir gagner, ce qui en fait un excellent test du caractère réellement prédictif du modèle.
Cette comparaison relie également ce thème à celui de la microstructure : dans un alliage cristallin, les mêmes simulations suivent la fusion et la recristallisation, et la grandeur à contrôler est la taille de grain plutôt que la présence même d’un cristal.
05Où cette échelle se situe dans la chaîne
En amont, tout dépend de la structure électronique excitée décrite dans le thème précédent : c’est le rétrécissement du gap qui fixe la manière dont l’énergie est absorbée, et ce sont la pression électronique et le couplage qui règlent la façon dont elle est transmise au réseau. En aval, le volume cristallisé et densifié constitue un nouveau milieu optique, avec un indice différent et un seuil d’endommagement différent, que rencontrera l’impulsion suivante. Les nanoréseaux gravés pour le stockage optique de données vivent précisément de cette rétroaction.
C’est ici le deuxième échelon de l’échelle : un paramètre d’ordre (ici la coordinence et l’ordre à courte distance) est détruit puis reconstruit, et c’est une compétition entre vitesse de transformation et vitesse de relaxation qui décide de l’état final. Le même argument revient aux échelles microstructurale et de surface, avec des grandeurs différentes.
Publications clés
- From pore collapse to crystal growth: ultrafast laser-induced stishovite formation in nanoporous silicaA. Yedigaryan, M. Y. Noor, E. Kachan, G. Calderon, J. Hwang, E. Chowdhury, J.-P. Colombier, submitted (2026)
- Thermodynamic pathways of silica glass densification by molecular dynamics simulationsA. Melkonyan, E. Kachan, J.-P. Colombier, Applied Physics A 131, 615 (2025). doi.org/10.1007/s00339-025-08702-9
- Dynamics of Cu-Zr metallic glass devitrification under ultrafast laser excitation revealed by atomistic modelingD. Iabbaden, J. Amodeo, C. Fusco, F. Garrelie, J.-P. Colombier, Acta Materialia 263, 119487 (2024). doi.org/10.1016/j.actamat.2023.119487
- Molecular dynamics simulation of structural evolution in crystalline and amorphous CuZr alloys upon ultrafast laser irradiationD. Iabbaden, J. Amodeo, C. Fusco, F. Garrelie, J.-P. Colombier, Physical Review Materials 6, 126001 (2022). doi.org/10.1103/PhysRevMaterials.6.126001
- Spontaneous periodic ordering on the surface and in the bulk of dielectrics irradiated by ultrafast laser: a shared electromagnetic originA. Rudenko, J.-P. Colombier, S. Höhm, A. Rosenfeld, J. Krüger, J. Bonse, T. E. Itina, Scientific Reports 7, 12306 (2017). doi.org/10.1038/s41598-017-12502-4

