Thème de recherche 01
Ordre orbital sous excitation : comment un métal réorganise ses électrons
Entre l’arrivée d’une impulsion femtoseconde et l’instant où le réseau cristallin commence à chauffer, un métal traverse une picoseconde dans un état qu’aucun manuel ne décrit : un gaz d’électrons à plusieurs dizaines de milliers de kelvins, logé dans un cristal froid. Tous les coefficients utilisés pour modéliser le traitement laser sont tabulés à température ambiante. Ce thème les calcule là où ils sont réellement nécessaires.
Théorie de la fonctionnelle de la densité des métaux et alliages excités par laser. Avec Emile Bévillon, Elena Silaeva, Leïla Ben Mahfoud, Razvan Stoian et Djafar Iabbaden.
01Le matériau que l’impulsion laisse derrière elle
L’impulsion ne déplace pas les atomes, du moins pas tout de suite : elle redistribue plutôt les électrons au sein de la structure de bandes. Imposer explicitement cette redistribution, au moyen d’une occupation de Fermi-Dirac à température électronique élevée tandis que les ions restent à leurs positions d’équilibre, puis recalculer la structure électronique de façon autocohérente : telle est la méthode dans son intégralité.
Le résultat n’est pas une correction mineure. Dans les métaux de transition, les bandes d localisées se vident partiellement à mesure que la température augmente, ce qui modifie l’écrantage électronique et, par conséquent, le potentiel effectif électron-ion. La structure de bandes du métal excité est une structure de bandes différente, et elle rétroagit sur l’absorption tant que l’impulsion est encore présente.
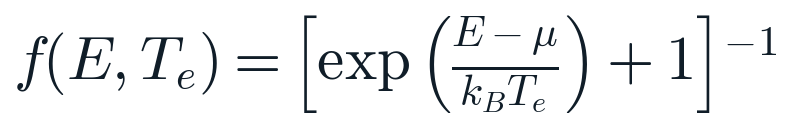
Occupation imposée aux états de Kohn-Sham, avec une température électronique atteignant environ 105 K tandis que le réseau reste froid.
02Combien d’électrons libres compte un métal excité ?
Toute description classique d’un métal chauffé par laser (de la permittivité de Drude aux coefficients de transport) repose sur un nombre d’électrons libres. Ce paramètre est généralement tiré de la configuration atomique et traité comme une constante, ce qui, pour un métal de transition, est difficile à justifier.
Une définition plus rigoureuse découle de la densité d’états elle-même : séparer le bloc d localisé des états sp délocalisés, identifiables à leur forme en racine carrée, puis ne compter que les états délocalisés, pondérés par l’occupation.
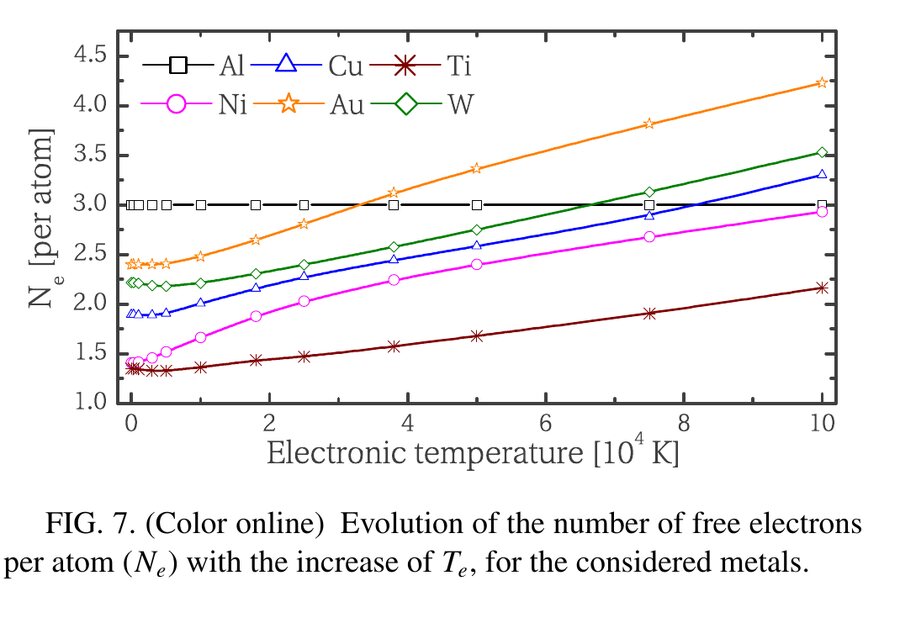
Le paramètre que tous les modèles traitent comme une constante du matériau varie alors d’un facteur deux sur la gamme d’excitation réellement mise en jeu par la nanostructuration laser. Ce même glissement se propage au potentiel chimique, à la capacité calorifique électronique et à la pression électronique.
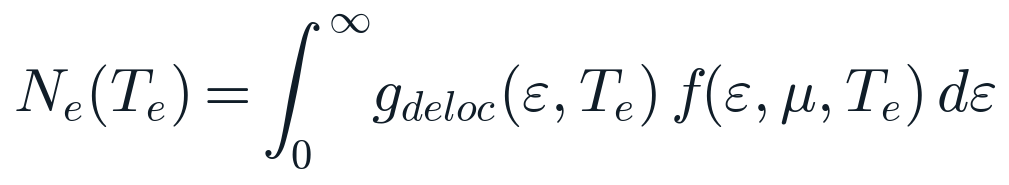
Électrons libres par atome, calculés à partir de la partie délocalisée de la densité d’états pondérée par la distribution de Fermi-Dirac.
Observer la densité d’états se reconfigurer à mesure que la température électronique s’élève rend ce mécanisme directement visible : dans le nickel, le bord de la bande d recule et le niveau de Fermi se déplace nettement, tandis que dans le tungstène (déjà proche d’une bande d remplie et plus rigide) la redistribution est bien plus faible. C’est ce contraste dans la façon dont les électrons se relocalisent au sein de la structure de bandes qui est à l’origine, microscopiquement, de tout ce que décrit cette page : le déplacement des constantes optiques, le ramollissement des phonons et la perte directionnelle de stabilité du réseau.
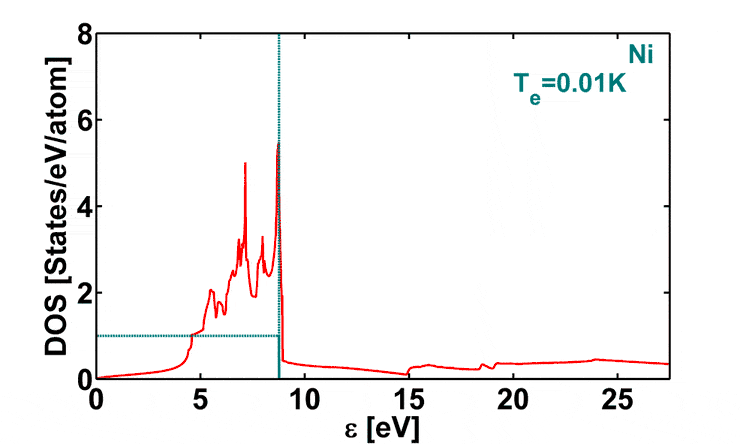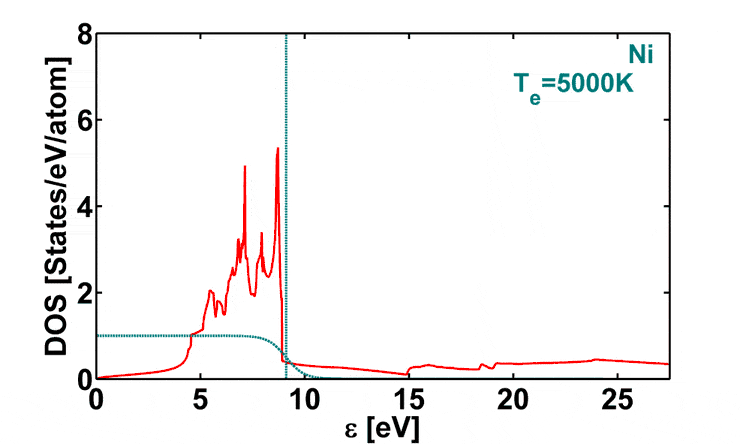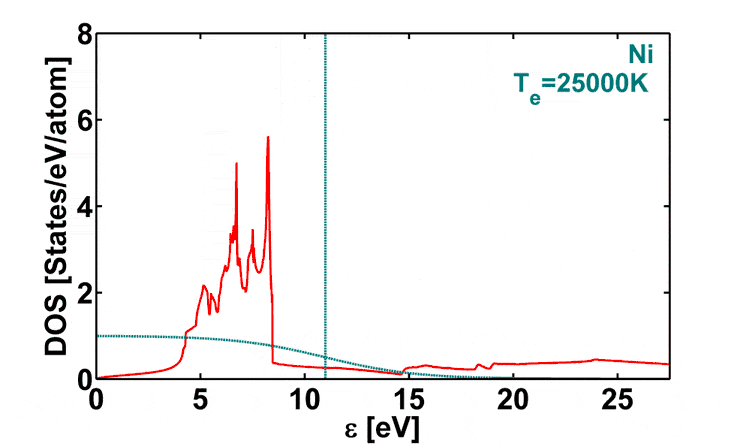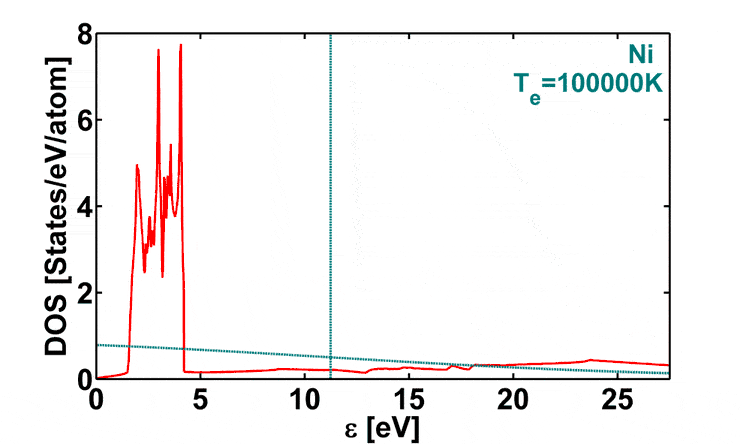
Nickel. La bande d se vide et le niveau de Fermi se déplace à mesure que les électrons se redistribuent au sein de la densité d’états.
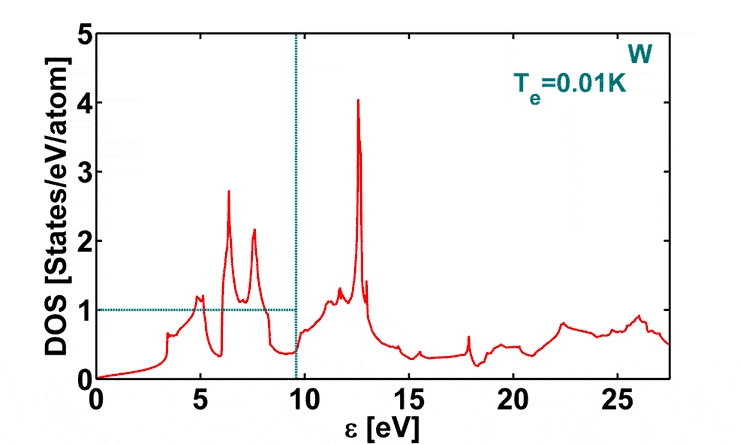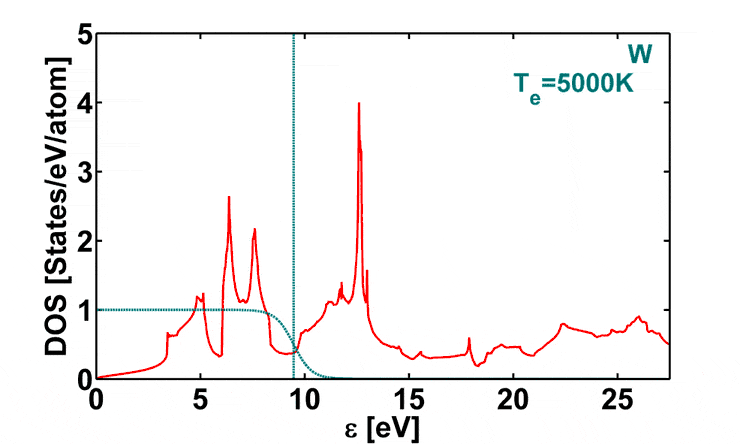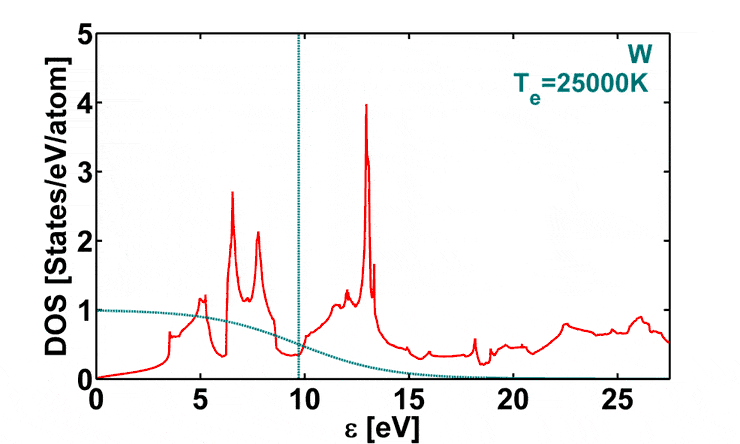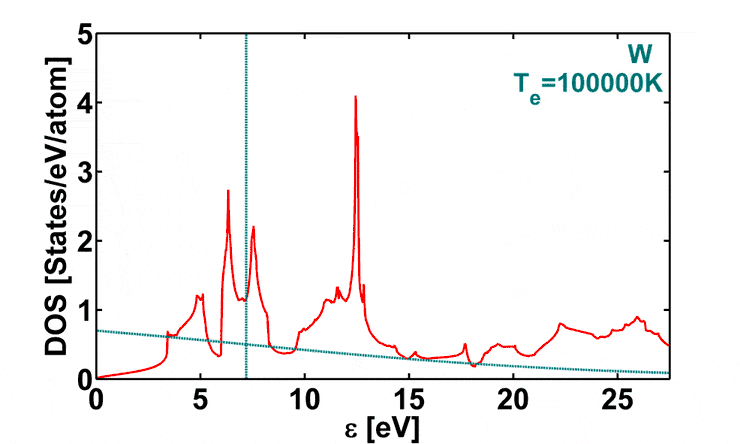
Tungstène. Une bande d à demi remplie, plus rigide, répond bien plus faiblement à la même chauffe.
03Capacité calorifique, et où l’énergie est stockée
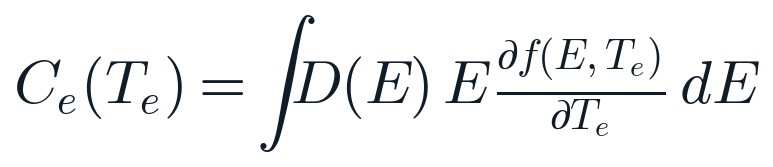
Capacité calorifique électronique calculée à partir de la densité d’états dépendant de la température, plutôt que supposée linéaire.
La capacité calorifique du gaz d’électrons détermine la quantité d’énergie qu’il peut retenir avant de la restituer au réseau, et elle s’écarte fortement de la loi linéaire du modèle à électrons libres dans les métaux à bande d partiellement remplie. La calculer à partir de la densité d’états excitée, plutôt que de l’ajuster, est ce qui rend une description à deux températures transposable d’un métal à l’autre.
04Un métal non plasmonique, rendu plasmonique le temps d’un instant
Cette distinction a une conséquence directe pour la nanostructuration de surface. Aux fréquences visibles, le tungstène ne satisfait pas la condition de propagation des plasmons de surface : le pseudo-gap de sa bande d accueille le potentiel chimique et produit un comportement optique quasi résonant, avec une relation inadéquate entre les parties réelle et imaginaire de l’indice.
Chauffer les porteurs change la donne. La dynamique moléculaire ab initio couplée au formalisme de Kubo-Greenwood montre que les électrons d sont mobilisés dans des transitions inter- et intrabandes, et que la partie imaginaire de la conductivité optique change de signe. Le temps d’une brève fenêtre, le matériau devient plasmonique, un état transitoire confirmé par ellipsométrie résolue en temps.
Le domaine spectral où peuvent exister des plasmons de surface, et où l’on peut donc les invoquer pour expliquer des nanostructures auto-organisées, est bien plus étendu que ne le laissent croire les constantes optiques à l’équilibre.
05Les constantes optiques pendant l’impulsion
La réponse diélectrique du gaz d’électrons excité est calculée directement à partir des états de Kohn-Sham, sans présupposer une forme de Drude. Il en ressort une suppression progressive de la contribution interbande à mesure que les électrons sont excités thermiquement, contrôlée par le degré de remplissage de la bande d.
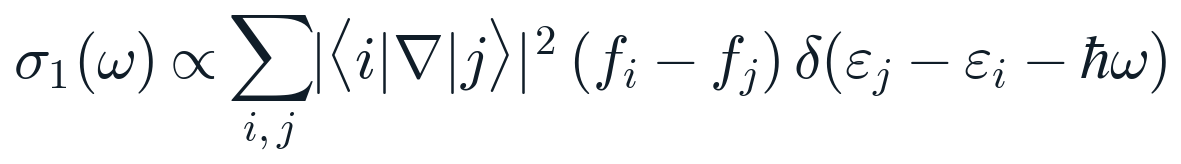
Conductivité de Kubo-Greenwood. La différence d’occupation porte la température électronique, de sorte que tout le spectre se déplace à mesure que le gaz chauffe.
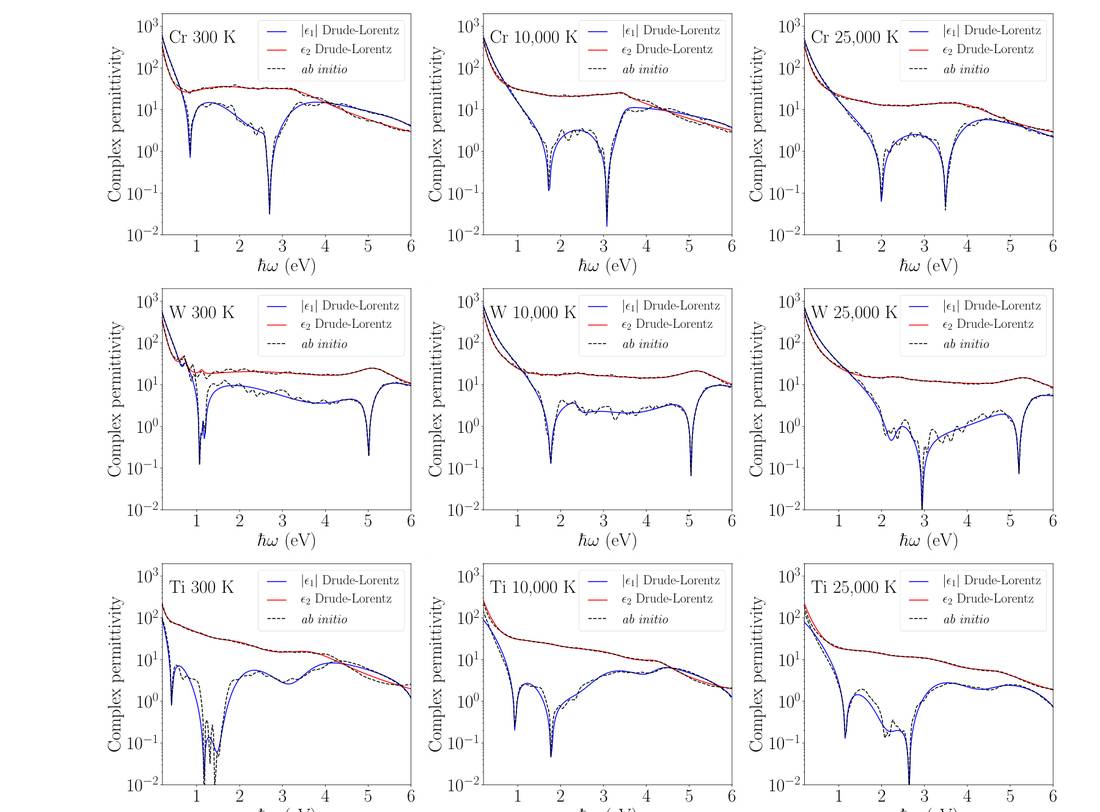
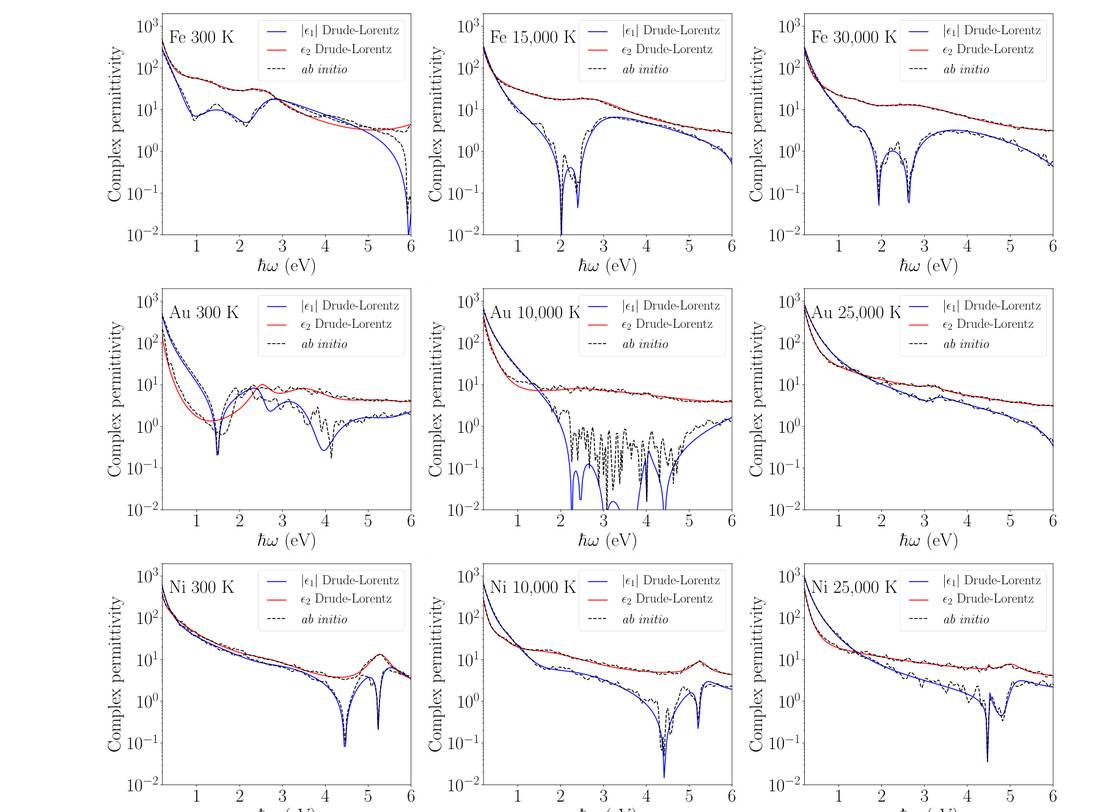
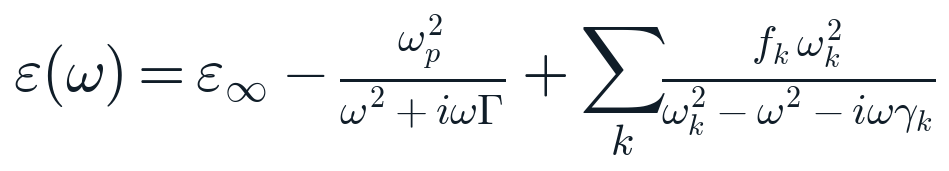
Forme de Drude-Lorentz ajustée à la permittivité ab initio, prête à être intégrée dans un code FDTD ou hydrodynamique.
Pour les codes de propagation ou de simulation à deux températures qui requièrent ces valeurs directement, la permittivité ab initio a été ajustée à une forme de Drude-Lorentz pour six métaux de transition, électrons chauffés jusqu’à 30 000 K et réseau maintenu à 300 K. Le terme de Drude porte la réponse intrabande, les oscillateurs de Lorentz les transitions interbandes dont le poids s’effondre à mesure que la bande d se vide.
06À quelle vitesse les électrons se thermalisent-ils réellement ?
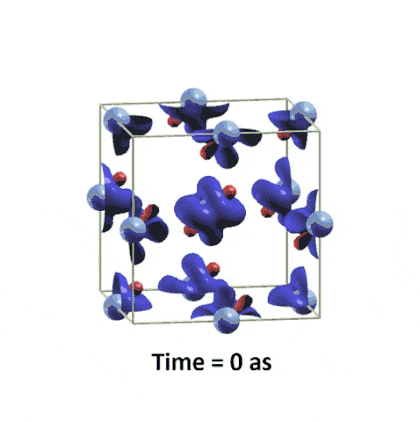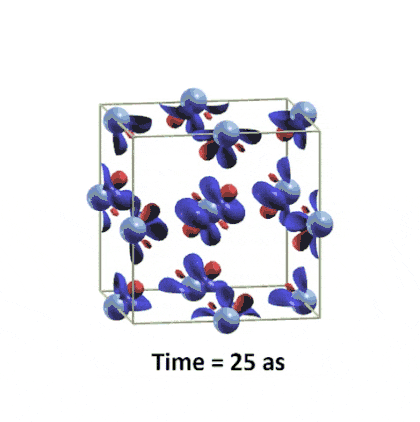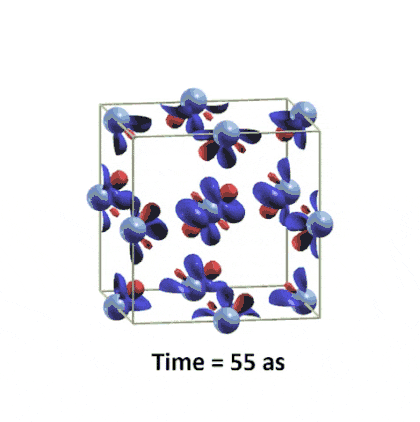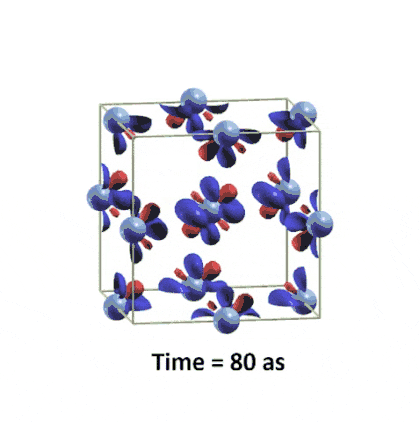
Une distribution de Fermi-Dirac suppose que les électrons se sont déjà thermalisés entre eux. Savoir si cela est légitime à l’échelle de temps de l’impulsion est une question en soi, à laquelle on répond en suivant la densité de charge excitée en temps réel plutôt qu’en supposant une température. Les états de caractère orbital différent relaxent à des vitesses différentes, ce qui fixe une limite temporelle en deçà de laquelle la notion même de température n’a plus de sens.
07Le dialogue avec le réseau
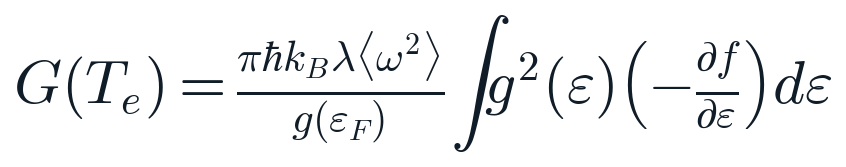
Couplage électron-phonon construit à partir de la densité d’états et du moment d’ordre deux de la fonction d’Eliashberg. Il dépend de la température parce que la densité d’états en dépend elle-même.
Le taux auquel le gaz d’électrons restitue son énergie aux ions vient clore la description à deux températures. Il découle des mêmes ingrédients ab initio, et il varie lui aussi avec l’excitation.
La chaîne est alors complète du côté électronique : une structure de bandes excitée donne l’occupation, l’occupation donne les coefficients thermodynamiques et de transport, et ces coefficients pilotent le bilan énergétique que les atomes finiront par ressentir.
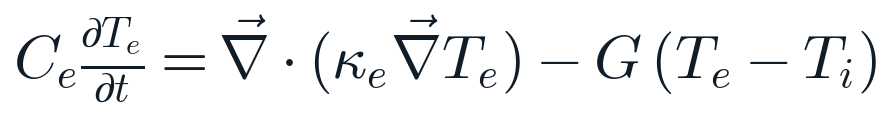
Une fois la capacité calorifique, la conductivité et le couplage calculés plutôt qu’ajustés, le modèle à deux températures devient prédictif d’un métal à l’autre.
08Perdre le réseau avant de le faire fondre
Vider les états de liaison affaiblit le cristal, et la question devient de savoir si un solide peut perdre sa stabilité avant même d’avoir eu le temps de fondre. Suivre l’énergie libre du chrome, du nickel et du titane sous excitation électronique donne une réponse étonnamment universelle : la déstabilisation devient possible dès que la température électronique atteint environ 2 eV, quel que soit le remplissage de la bande d ou la structure cristalline.
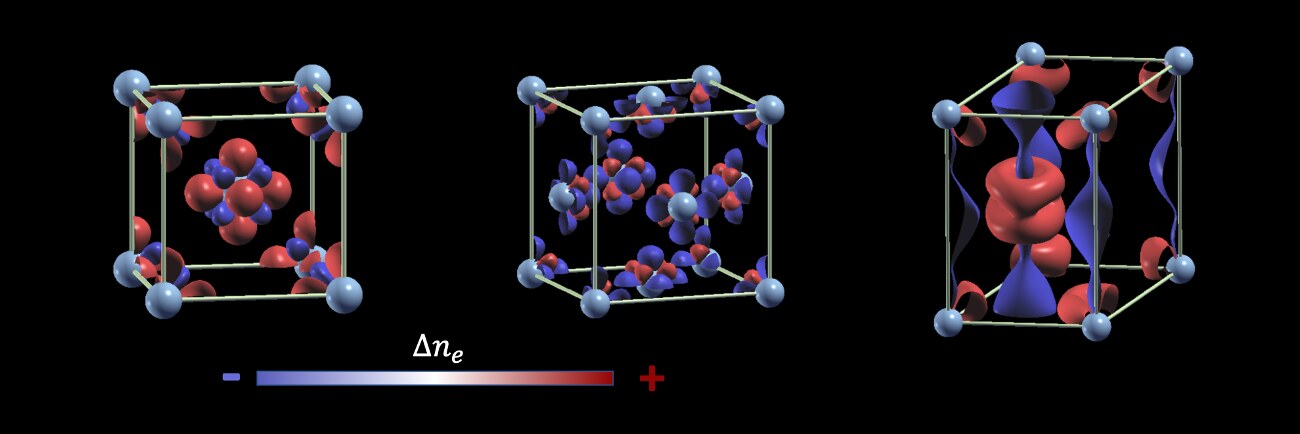
On peut observer ce mécanisme directement dans la densité de charge présentée en haut de cette page. Les électrons chauds déforment la distribution de charge à l’intérieur d’un réseau froid et augmentent l’entropie du système, ce qui provoque une dilatation mécanique. Sous la relaxation uniaxiale attendue lorsqu’une couche de surface est ablatée, cette redistribution et la perte de stabilité s’orientent selon des directions cristallines spécifiques, et la déstabilisation se révèle énergétiquement plus facile dans le nickel que dans le chrome ou le titane. La déstructuration non thermique est donc une caractéristique générale des métaux à bande d partiellement remplie, et non la curiosité propre à l’un d’entre eux.
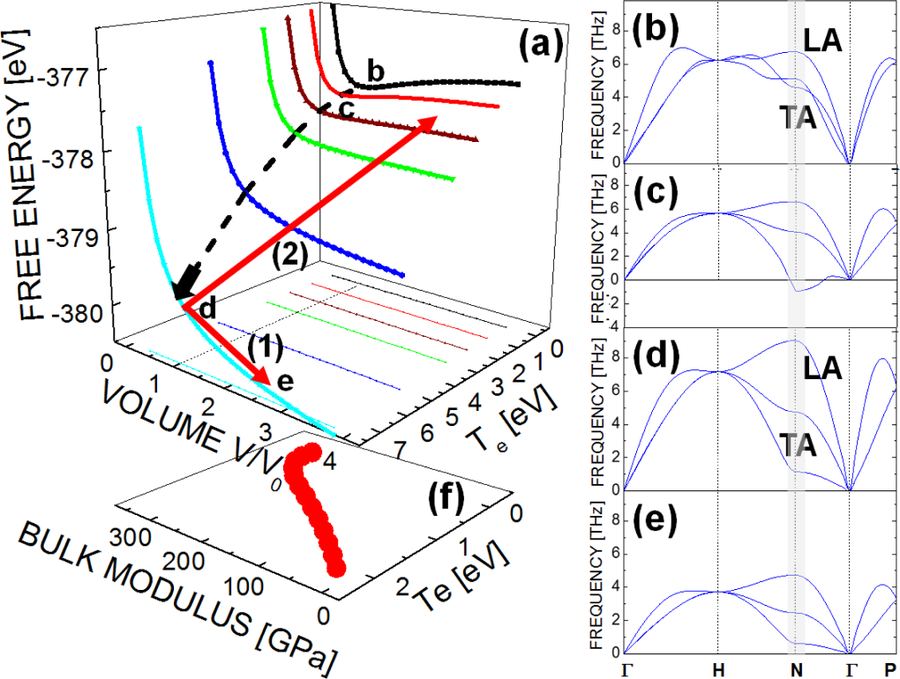
Le tungstène reste rigide. Énergie libre, spectre de phonons et module de compressibilité se raidissent tous à mesure que la température électronique augmente, ce qui est cohérent avec une déstructuration d’origine thermique plutôt que non thermique. Zhang, Li, Bévillon, Cheng, Colombier and Stoian, Physical Review B 94, 224103 (2016).
Le tungstène offre un test net de la dépendance de ce phénomène envers la distribution électronique elle-même. Suivre son énergie libre, sa dispersion de phonons et son module de compressibilité à mesure que la température électronique augmente révèle un réseau qui se raidit plutôt qu’il ne se ramollit : la même relocalisation à travers la densité d’états, qui vide les orbitales de liaison dans le nickel ou le chrome, renforce au contraire la bande d quasi remplie du tungstène, retardant tout effondrement non thermique et indiquant un mécanisme de déstructuration fondamentalement thermique dans ce métal.
Le nickel présente la réponse opposée, et son caractère directionnel constitue la signature du même mécanisme opérant en sens inverse. À mesure que la densité d’états excitée dépeuple les états de liaison d, certaines branches de phonons se ramollissent en premier : l’instabilité n’apparaît pas de façon uniforme, mais selon les directions cristallographiques où la charge relocalisée affaiblit le plus la liaison.
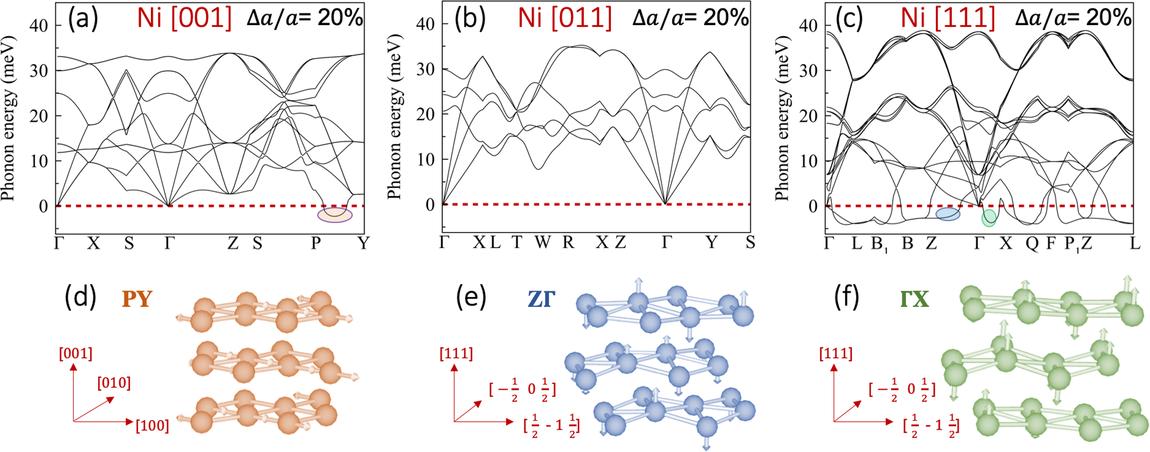
Le même raisonnement vaut pour la structure et pour la composition. Dans le nickel, comparer la phase cubique à faces centrées excitée à une phase hexagonale non standard montre que la chauffe électronique ouvre des chemins de relaxation structurale fermés à l’équilibre. Pour l’acier inoxydable 316L, les propriétés thermodynamiques et de transport hors équilibre suivent le comportement du constituant dominant dans le même arrangement atomique, et dans les alliages binaires cristallins, les propriétés électroniques excitées décident si la structure demeure mécaniquement stable ou non.
09Où vont ces grandeurs
Deux destinations, donc. La permittivité du métal excité alimente les simulations électromagnétiques de l’absorption sur des surfaces rugueuses : le problème optique et le problème électronique sont ainsi indissociables, puisque le matériau que la lumière rencontre à la fin de l’impulsion n’est déjà plus celui qu’elle a rencontré au début. La capacité calorifique, le couplage et la pression électronique entrent dans la dynamique moléculaire hybride à deux températures qui suit les atomes à travers la fusion puis la resolidification. Une chaîne de modèles n’est prédictive qu’à la mesure des coefficients transmis d’un maillon à l’autre.
Publications clés
- Free-electron properties of metals under ultrafast laser-induced electron-phonon nonequilibrium: a first-principles studyE. Bévillon, J.-P. Colombier, V. Recoules, R. Stoian, Physical Review B 89, 115117 (2014). doi.org/10.1103/PhysRevB.89.115117
- First-principles calculations of heat capacities of ultrafast laser-excited electrons in metalsE. Bévillon, J.-P. Colombier, V. Recoules, R. Stoian, Applied Surface Science 336, 79 (2015). doi.org/10.1016/j.apsusc.2014.09.146
- Ab initio nonequilibrium thermodynamic and transport properties of ultrafast laser irradiated 316L stainless steelE. Bévillon, J.-P. Colombier, B. Dutta, R. Stoian, Journal of Physical Chemistry C (2015). doi.org/10.1021/acs.jpcc.5b02085
- First-principles assessment of potential ultrafast laser-induced structural transition in NiE. Bévillon, J.-P. Colombier, R. Stoian, Applied Surface Science 374, 365 (2016). doi.org/10.1016/j.apsusc.2015.12.139
- Ultrafast switching of surface plasmonic conditions in nonplasmonic metalsE. Bévillon, J.-P. Colombier, V. Recoules, H. Zhang, C. Li, R. Stoian, Physical Review B 93, 165416 (2016). doi.org/10.1103/PhysRevB.93.165416
- Ultrafast destructuring of laser-irradiated tungsten: Thermal or nonthermal processH. Zhang, C. Li, E. Bévillon, G. Cheng, J.-P. Colombier, R. Stoian, Physical Review B 94, 224103 (2016). doi.org/10.1103/PhysRevB.94.224103
- Nonequilibrium optical properties of transition metals upon ultrafast electron heatingE. Bévillon, R. Stoian, J.-P. Colombier, Journal of Physics: Condensed Matter 30, 385401 (2018). doi.org/10.1088/1361-648X/aad8e5
- Ultrafast electron dynamics and orbital-dependent thermalization in photoexcited metalsE. Silaeva, E. Bévillon, R. Stoian, J.-P. Colombier, Physical Review B 98, 094306 (2018). doi.org/10.1103/PhysRevB.98.094306
- Structural instability of transition metals upon ultrafast laser irradiationL. Ben Mahfoud, E. P. Silaeva, R. Stoian, J.-P. Colombier, Physical Review B 104, 104104 (2021). doi.org/10.1103/PhysRevB.104.104104
- Drude-Lorentz model for optical properties of photoexcited transition metals under electron-phonon nonequilibriumE. Silaeva, L. Saddier, J.-P. Colombier, Applied Sciences 11, 9902 (2021). doi.org/10.3390/app11219902
- Nonequilibrium electronic properties and stability consequences in metallic crystalline binary alloys under ultrafast laser excitationD. Iabbaden, A. Tsaturyan, J.-M. Raulot, J.-P. Colombier, Journal of Alloys and Compounds 1010, 177175 (2025). doi.org/10.1016/j.jallcom.2024.177175

