Thème de recherche 02
Renormalisation de bande photo-induite dans un diélectrique : du rétrécissement de la bande interdite à la perte de cohésion
Échelle : Å · as à ps · paramètre d’ordre : occupation de bande et charge de liaison
Un solide à large bande interdite est, à l’équilibre, le système électronique le plus simple qui soit : une bande de valence pleine, une bande de conduction vide, neuf électronvolts les séparant. Une impulsion femtoseconde détruit cet arrangement en quelques cycles optiques. Ce qui le remplace possède son propre gap, sa propre pression et sa propre réponse optique, et rien de tout cela ne figure dans une table. Ce thème les calcule, et ce sont eux qui servent de point d’entrée à tous les modèles situés plus loin dans la chaîne.
Description ab initio de l’état photoexcité de la silice. Avec Arshak A. Tsaturyan, Elena Kachan et Razvan Stoian.
La méthode consiste à imposer explicitement l’occupation hors équilibre, au moyen d’une distribution de Fermi-Dirac à température électronique élevée, à laisser les ions où ils sont, puis à recalculer la structure électronique de façon autocohérente. Toute grandeur qui en découle devient alors fonction d’un paramètre de contrôle unique : le degré d’excitation.
La première chose qui bouge, c’est le gap. Redistribuer la densité électronique modifie les charges atomiques du silicium et de l’oxygène, qui passent de 1,26 et -0,71 à 0,90 et -0,51 pour une température électronique de 2,8 eV, tandis que la distance silicium-oxygène croît d’environ sept pour cent. Ensemble, ces deux effets réduisent de moitié environ l’attraction électrostatique entre les deux espèces, et au-delà de ce seuil, le réseau perd sa cohésion.
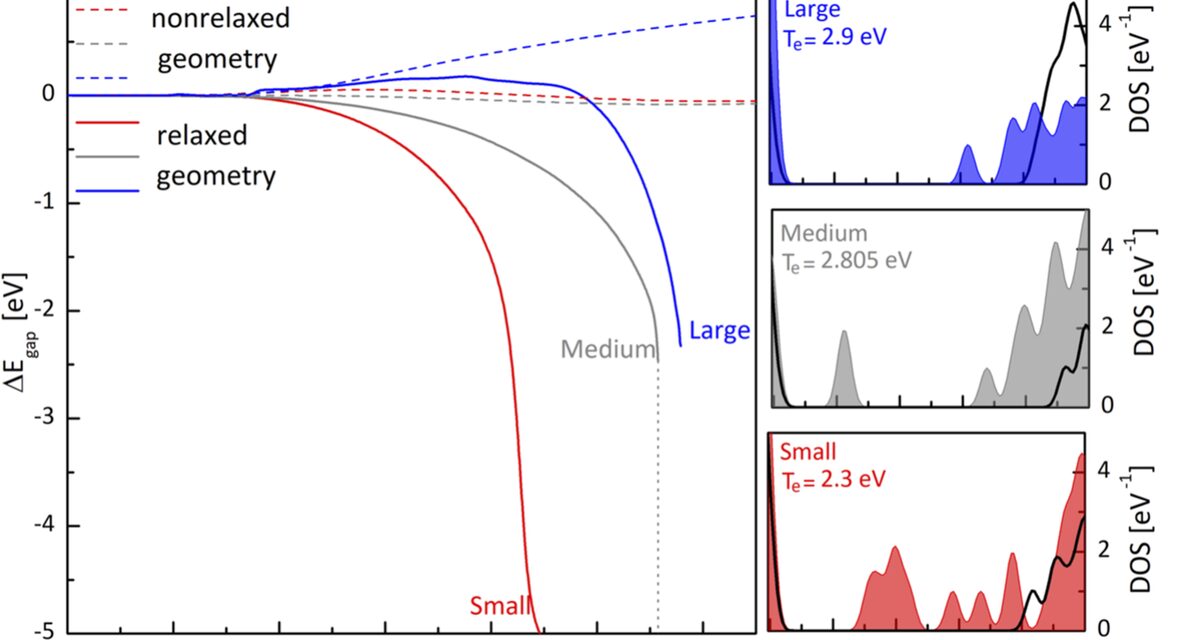
Séparer les deux contributions importe car une seule d’entre elles est disponible pendant la durée de l’impulsion. Le ramollissement des liaisons et le déplacement des atomes selon des trajectoires non conventionnelles peuvent se produire en une dizaine de femtosecondes, à la vitesse du son du matériau, si bien qu’une partie du rétrécissement est déjà d’origine structurale avant même l’équilibration électron-phonon. L’état amorphe y aide : avec du volume libre partout et aucun ordre à longue distance à préserver, le réseau se relaxe bien plus facilement que ne le pourrait le quartz.
Une subtilité importante est que le gap se rétrécit sans s’effondrer. Les électrons excités se délocalisent dans l’espace, ce qui modifie l’écrantage plutôt que de détruire franchement la liaison, de sorte que le matériau reste un diélectrique à gap réduit plutôt que de devenir métallique. Cette distinction est ce qui maintient l’absorption non linéaire, et donc ce qui maintient le dépôt d’énergie localisé, tout au long de l’impulsion.
L’ordre qui est détruit ici est de nature orbitale : quels états sont occupés, et combien de charge réside sur la liaison entre silicium et oxygène. Tout ce qui suit sur le plan mécanique est une conséquence de cette redistribution.
01À quoi ressemble réellement la structure électronique excitée
La silice fondue n’a aucun cristal sur lequel s’appuyer. C’est un réseau de tétraèdres SiO4 présentant une large distribution d’angles, si bien que la structure électronique doit être calculée sur un agrégat moléculaire assez grand pour porter ce désordre : ici (SiO2)10, avec la fonctionnelle hybride ajustée jusqu’à ce que le gap de l’état fondamental corresponde à la valeur mesurée de 9 eV. L’excitation est ensuite introduite non pas comme un décalage rigide, mais comme une température électronique finie : les états de Kohn–Sham reçoivent des occupations de Fermi–Dirac fractionnaires, et le calcul est de nouveau rendu autocohérent, de sorte que la redistribution électronique et la structure de bandes sont résolues conjointement.
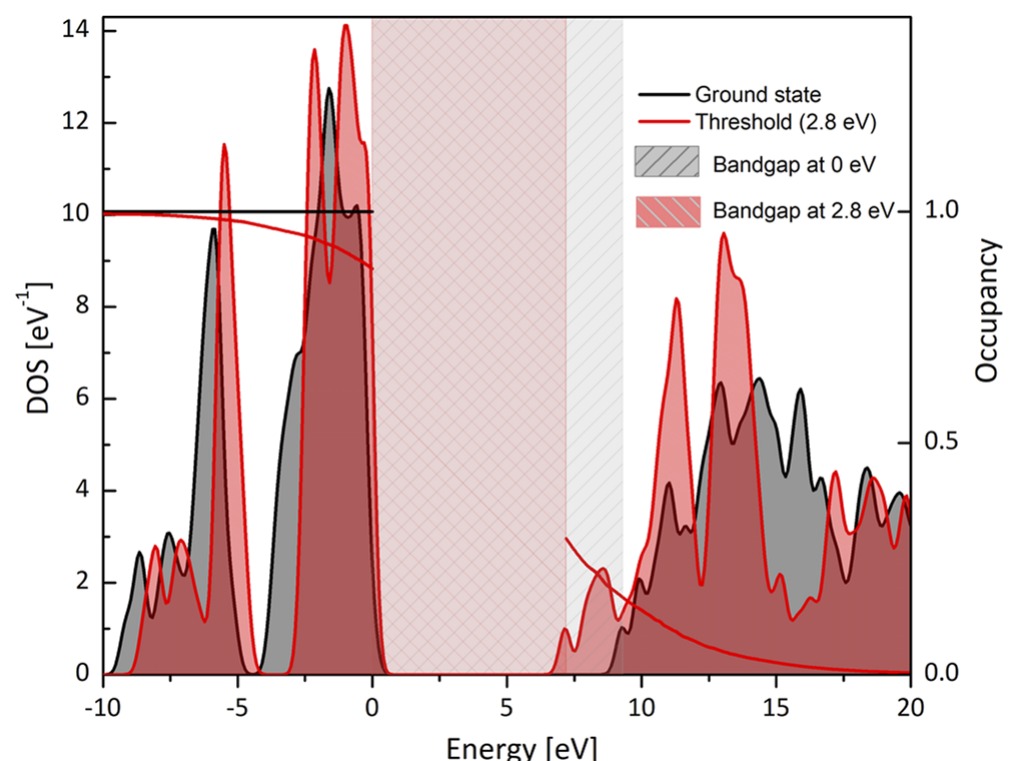
Densité d’états électronique et occupation de Fermi–Dirac à Te = 0 et au seuil de stabilité de 2,8 eV. Le gap, en grisé, se rétrécit à mesure que des états vides se remplissent et que l’écrantage d’échange-corrélation change.
Deux choses se produisent simultanément. Les électrons excités thermiquement peuplent des états qui étaient vides, et ce remplissage modifie la solution autocohérente elle-même : l’écrantage augmente, le trou de Coulomb et l’attraction d’échange s’affaiblissent, et le gap se rétrécit. Ce rétrécissement n’est pas une correction mineure. C’est le même effet d’écrantage que celui connu à haute température électronique dans les métaux, et il pousse le matériau vers un état électronique authentiquement hors équilibre.
Notons que l’orbitale la plus haute occupée de l’état fondamental réside principalement sur les atomes d’oxygène, tandis que l’orbitale la plus basse vacante reçoit une contribution significative du silicium : l’excitation déplace donc la charge de l’oxygène vers le silicium, ce qui est précisément ce qui ramollit la liaison.
Suivre le gap en fonction de la température électronique, en réoptimisant la géométrie à chaque étape, donne une courbe lisse jusqu’à un seuil, où elle s’interrompt net : au-delà d’environ 2,8 eV, le système n’est plus mécaniquement stable, des liaisons se rompent, et aucune structure relaxée n’existe plus. En deçà de ce seuil, la dépendance est bien décrite par une simple exponentielle, ce qui la rend directement utilisable dans un modèle mésoscopique.
Les instantanés pris le long de la courbe révèlent quelque chose que le nombre seul ne dit pas : le réseau tétraédrique se dilate à mesure que le gap se referme. Les distances Si–O moyennes passent de 1,62–1,65 Å dans l’état fondamental à 1,74–1,77 Å après relaxation au seuil : soit une expansion volumique de 20 % à masse constante, autrement dit une chute de densité avant même tout effet thermique.
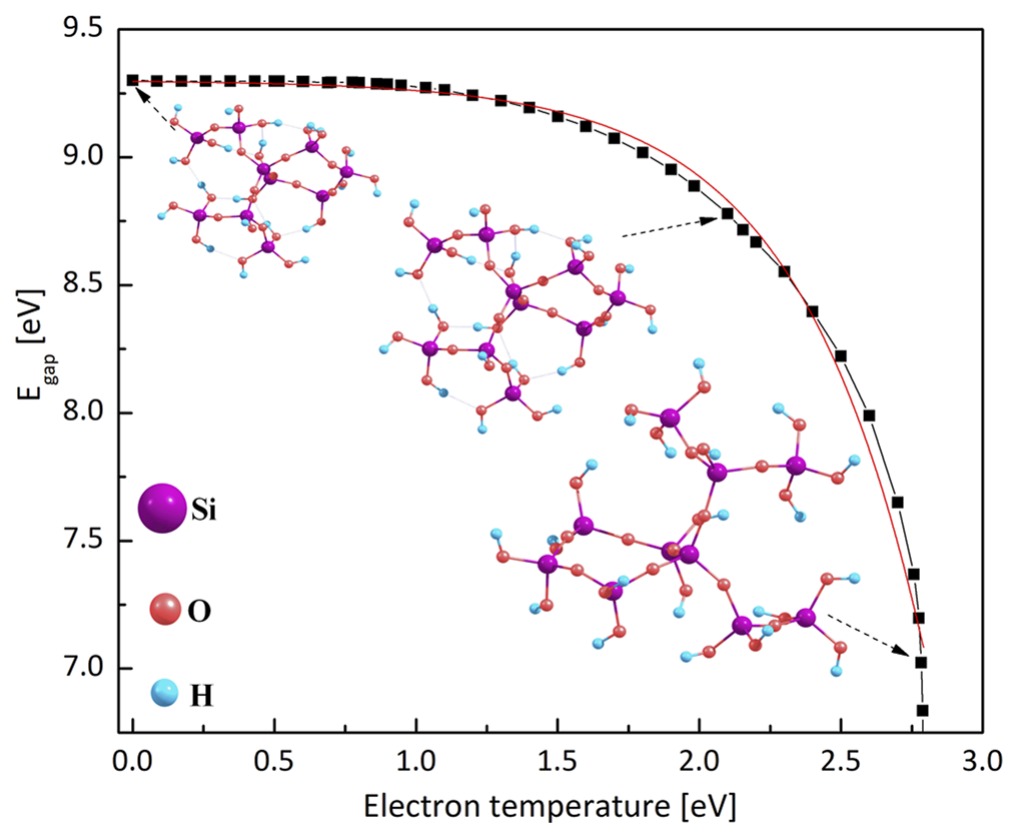
Gap en fonction de la température électronique pour (SiO2)10, avec la géométrie optimisée représentée à plusieurs niveaux d’excitation. Le gap chute de 9,3 eV à environ 7 eV, et le réseau s’ouvre visiblement.
02Les charges bougent avant les atomes
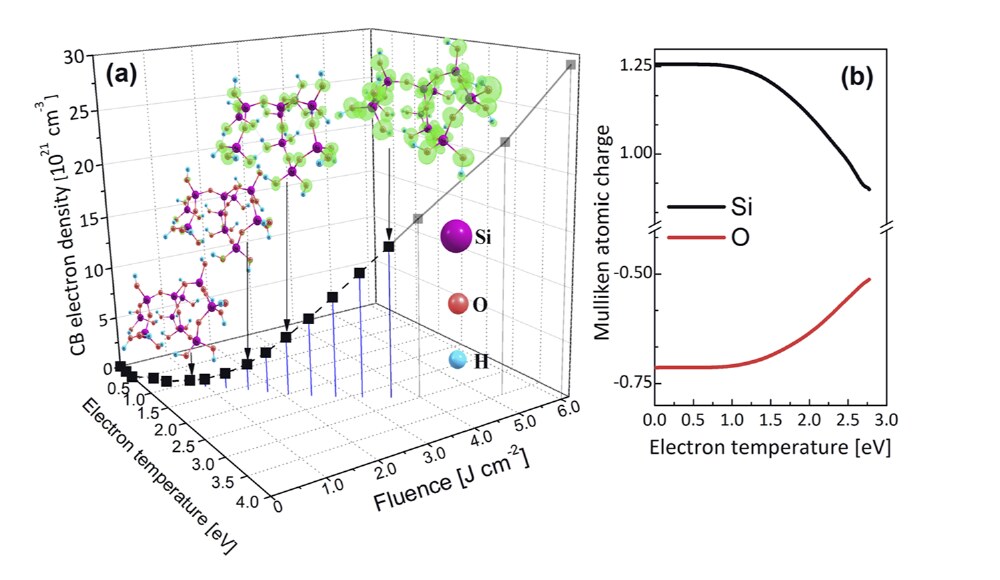
(a) Densité électronique de bande de conduction en fonction de la température électronique et de la fluence laser ; les isosurfaces montrent où se situe la charge excitée à 1, 1,6 et 2,8 eV. (b) Charge de Mulliken du silicium et de l’oxygène en fonction de la température électronique.
Où va la charge excitée en premier lieu ? La distribution spatiale de l’occupation fractionnaire répond directement à cette question. À faible excitation, les électrons chauds se localisent autour des atomes d’oxygène appartenant aux groupes OH, puis autour des oxygènes pontants ; ce n’est qu’au-delà d’environ 2,5 eV que les électrons du silicium entrent en jeu. Le nuage électronique autour du silicium reste largement inchangé jusqu’à un stade avancé.
La conséquence est mesurable sur les charges. Le silicium passe de +1,26 à +0,90 et l’oxygène de −0,71 à −0,51 à 2,8 eV : environ la moitié de l’attraction électrostatique qui maintient la liaison Si–O est tout simplement supprimée. La liaison Si–O est covalente polaire, et c’est sa fraction ionique qui est démantelée. Environ 4 % des électrons de valence, soit quelque 1,4×1022 cm−3, suffisent à y parvenir.
C’est ce qui fait du seuil d’endommagement d’un diélectrique un problème de liaison plutôt qu’un problème de chauffe. Le réseau n’a pas encore eu le temps de chauffer ; le solide est déstabilisé parce que ses liaisons ont été vidées électroniquement.
03Le suivre dans le temps
Une température électronique fixe dit ce qu’est l’état excité ; elle ne dit pas à quelle vitesse la structure suit. Faire tourner une dynamique moléculaire ab initio sur le même agrégat, en maintenant les électrons à température élevée, donne cette information temporelle.
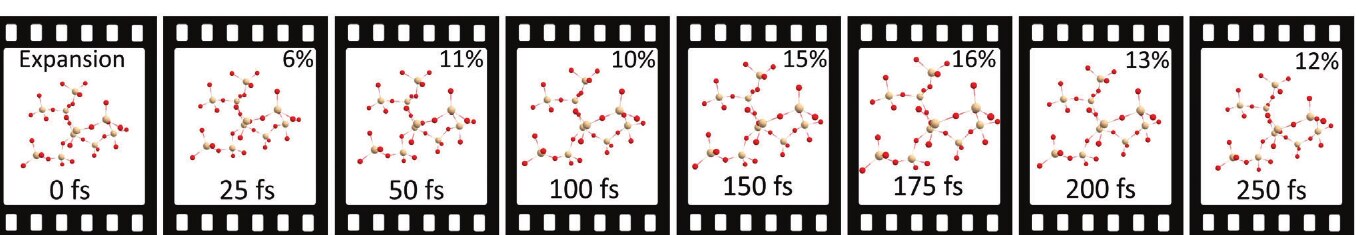
L’expansion est pour l’essentiel achevée en 200 fs, ce qui est bien plus court que n’importe quel temps d’équilibration électron-phonon. Ce n’est pas un phénomène thermique : la température du réseau atteint en réalité son maximum près de 300 K à 25 fs, puis redescend à mesure que le système atteint l’équilibre entre électrons et atomes. Ce qui pilote le mouvement, c’est l’augmentation de la pression électronique et la redistribution de charge entre oxygène et silicium, un réarrangement non thermique, à l’échelle de temps de l’impulsion elle-même.
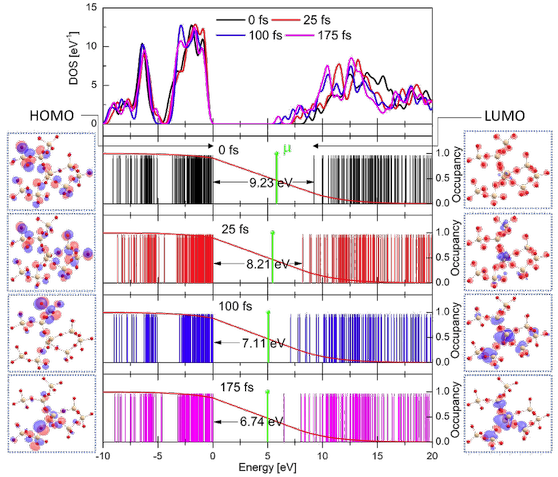
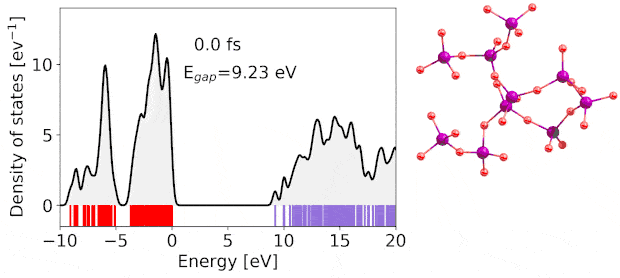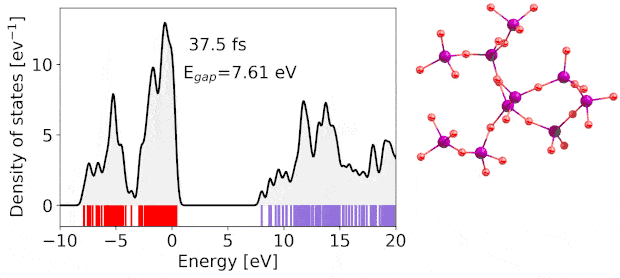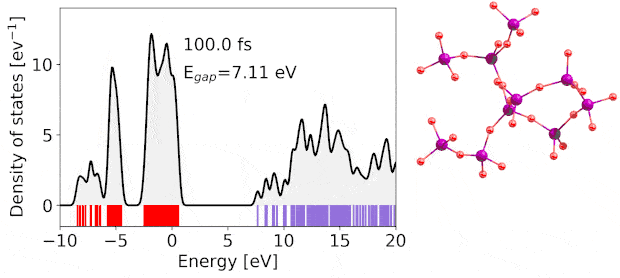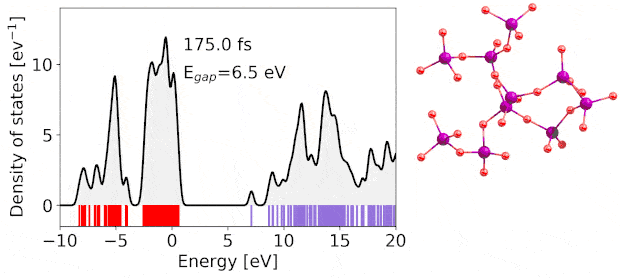
Densité d’états électronique de l’agrégat à 0, 25, 100 et 175 fs (en haut), avec l’occupation instantanée et la valeur du gap à chaque instant, 9,23, 8,21, 7,11 et 6,74 eV, et les orbitales frontières, la plus haute occupée et la plus basse vacante, représentées sous forme d’isosurfaces de part et d’autre.
Les orbitales frontières rendent le mécanisme visible. À l’instant initial, l’orbitale la plus haute occupée est fortement localisée sur des états 2p non liants de l’oxygène ; à 100 fs, alors que l’agrégat s’est dilaté de plus de 10 %, apparaît une contribution d’atomes d’oxygène spécifiques situés d’un côté de l’agrégat, absente auparavant. L’orbitale la plus basse vacante, d’abord délocalisée sur l’ensemble de l’agrégat, se concentre sur quelques tétraèdres à 175 fs.
Lire ces orbitales permet donc de prédire où le réseau cédera : une expansion plus poussée ou une excitation plus forte rompra des liaisons le long du tétraèdre que les orbitales frontières ont désigné. L’ordre et le désordre se décident à l’échelle des liaisons individuelles, bien avant que quoi que ce soit de macroscopique ne se produise.
Le gap lui-même doit être traité avec précaution dans ce régime. La théorie de la fonctionnelle de la densité ordinaire n’est pas fiable pour le gap d’un isolant excité : elle prédit même une légère augmentation à faible excitation, ce qui est incorrect. Ajouter la correction à N corps de l’approximation GW restaure le comportement physique : de 9,1 eV dans l’état fondamental à 5,6 eV pour une température électronique de 1,8 eV. Cette différence compte bien au-delà d’une simple comptabilité : le taux de photoexcitation calculé à partir de la théorie de Keldysh augmente de plus d’un facteur cinquante lorsque le gap chute de 9 à 5 eV au cours des 50 premières femtosecondes. Le matériau devient nettement plus facile à ioniser, précisément parce qu’il l’a déjà été.
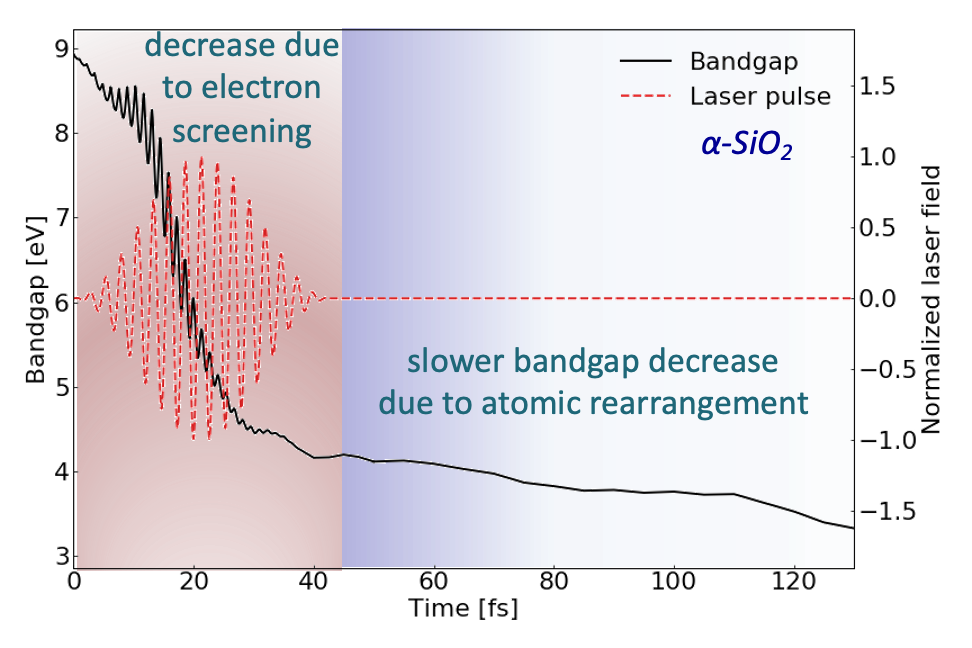
Une image complémentaire, entièrement résolue en temps, confirme ce diagnostic sans faire appel à la moindre température électronique. La TDDFT en temps réel, qui résout l’équation de Kohn–Sham dépendante du temps sous un potentiel vecteur explicite avec le code SALMON, suit la même excitation directement dans le temps, orbitale par orbitale, depuis l’état fondamental non perturbé.
Le potentiel vecteur A(t) porte le champ laser lui-même, et V(r,t) rassemble les potentiels ionique, de Hartree et d’échange-corrélation, recalculés à chaque pas de temps. Rien n’est thermique ici : les électrons sont propagés en temps réel, cycle après cycle de l’impulsion, et tout échauffement ou tout écrantage qui apparaît est une conséquence de cette dynamique, non une hypothèse qu’on y aurait introduite.
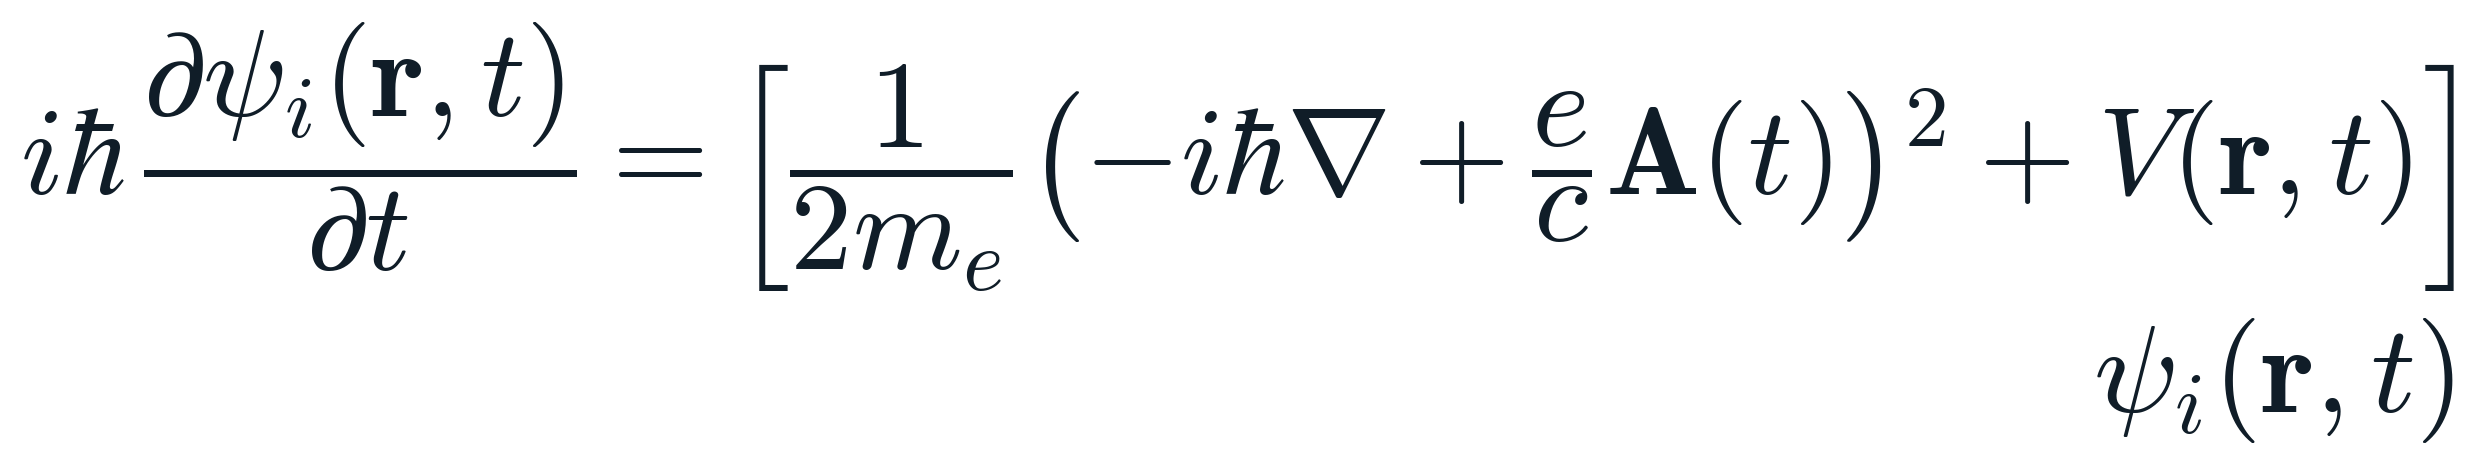
Équation de Kohn–Sham en temps réel, résolue pour chaque orbitale ψi sous le potentiel vecteur A(t) de l’impulsion.
Ce même calcul donne le gap directement, et sépare ce qui ressemblait à un effondrement unique en deux régimes distincts plutôt qu’une décroissance simple. Tant que l’impulsion est présente, le gap suit l’écrantage électronique croissant : une chute d’ensemble sur laquelle se superpose une ondulation plus rapide, calée sur chaque cycle optique, signature d’états habillés qui suivent le champ instantané sans que l’état fondamental ne change durablement. Une fois l’impulsion passée, la dynamique moléculaire quantique prend le relais et ajoute une seconde phase, plus lente, où le réarrangement atomique accentue la fermeture du gap bien au-delà de ce que l’écrantage électronique seul produirait.
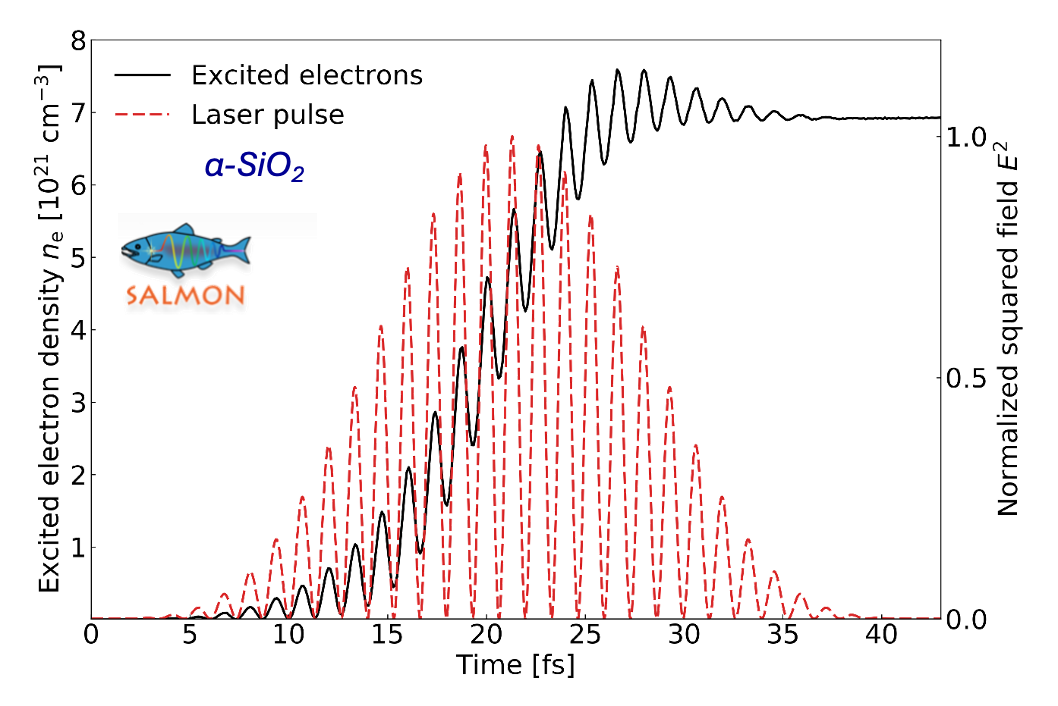
Densité électronique excitée (trait plein) et champ laser au carré normalisé (tirets) au cours d’une impulsion de 15 fs à 800 nm et 2,2 J/cm², calculés par TDDFT en temps réel (SALMON). La densité croît par paliers calés sur chaque demi-cycle optique et sature une fois l’impulsion passée, en accord étroit avec l’image à température électronique donnée plus haut. Kachan et al., Eur. Phys. J. Spec. Top. 1–5 (2023).
04Ce dont un modèle à deux températures a besoin, et qu’il ne peut inventer
Les modèles situés plus loin dans la chaîne, l’effondrement de pore et la cristallisation du thème 03, sont pilotés par une dynamique moléculaire à deux températures. Ce schéma requiert cinq grandeurs en fonction de l’excitation : combien d’électrons sont réellement promus, combien d’énergie ce gaz stocke, quelle pression il exerce, quelle est la masse des porteurs, et à quelle vitesse ils restituent l’énergie au réseau. Dans un métal, ces grandeurs sont tabulées. Dans un diélectrique, aucune d’elles n’existe à l’équilibre, puisqu’à l’équilibre la bande de conduction est vide. Il faut donc les calculer.
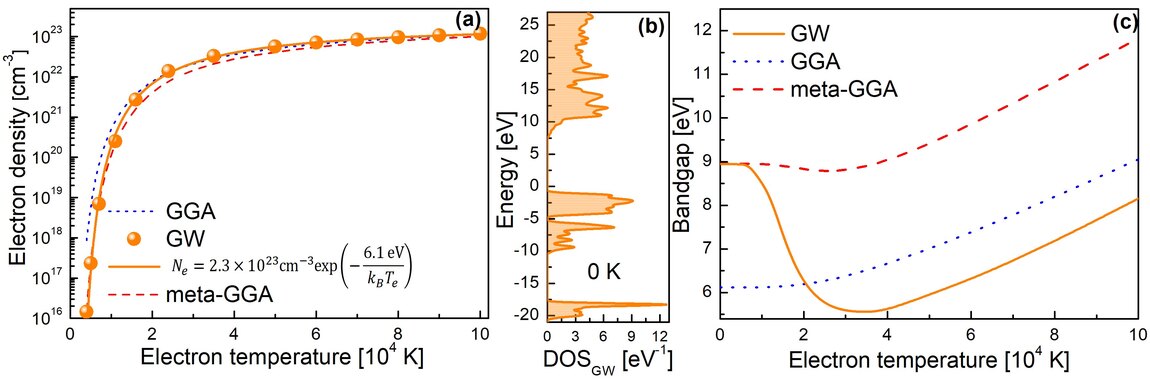
La première grandeur est la densité de porteurs elle-même. C’est ce que livre le calcul électromagnétique et ce contre quoi toutes les autres courbes sont tracées, et c’est là que le choix de la fonctionnelle se fait sentir : une approximation de gradient ordinaire sous-estime le gap et donc surestime le nombre de porteurs produits à une température donnée. La correction GW n’est pas ici un simple raffinement, elle fixe l’abscisse de tout le reste.
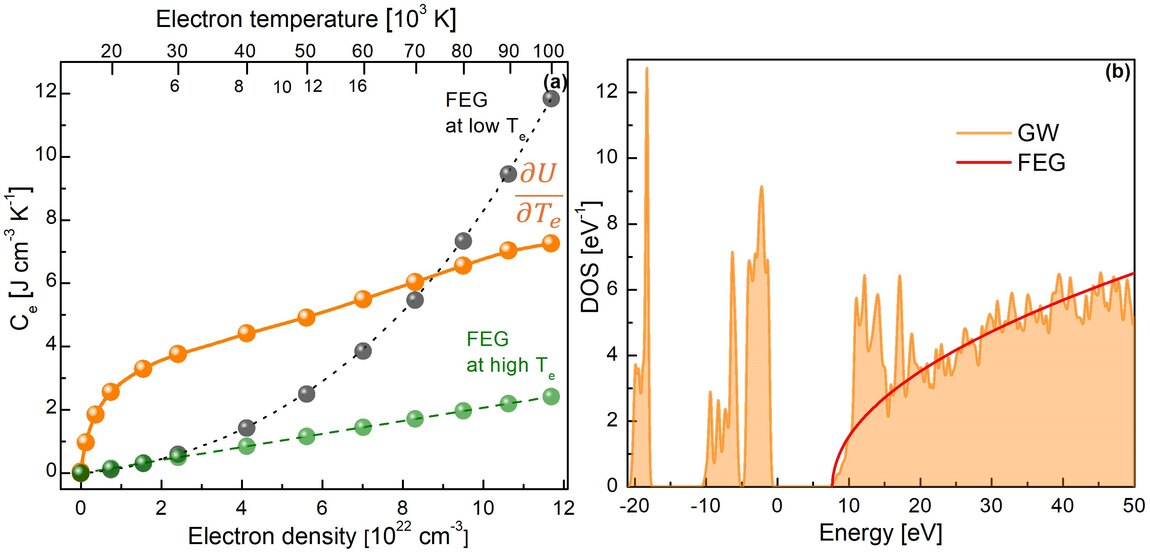
La capacité calorifique détermine la quantité d’énergie que le gaz d’électrons absorbe avant de la restituer, et donc la température finale du réseau. L’approximation à électrons libres, celle que suppose un code à deux températures standard, encadre les valeurs calculées mais ne les reproduit pas : la densité d’états structurée de la silice fait que la capacité dépend de l’endroit, en énergie, où se trouvent les porteurs, et pas seulement de leur nombre.
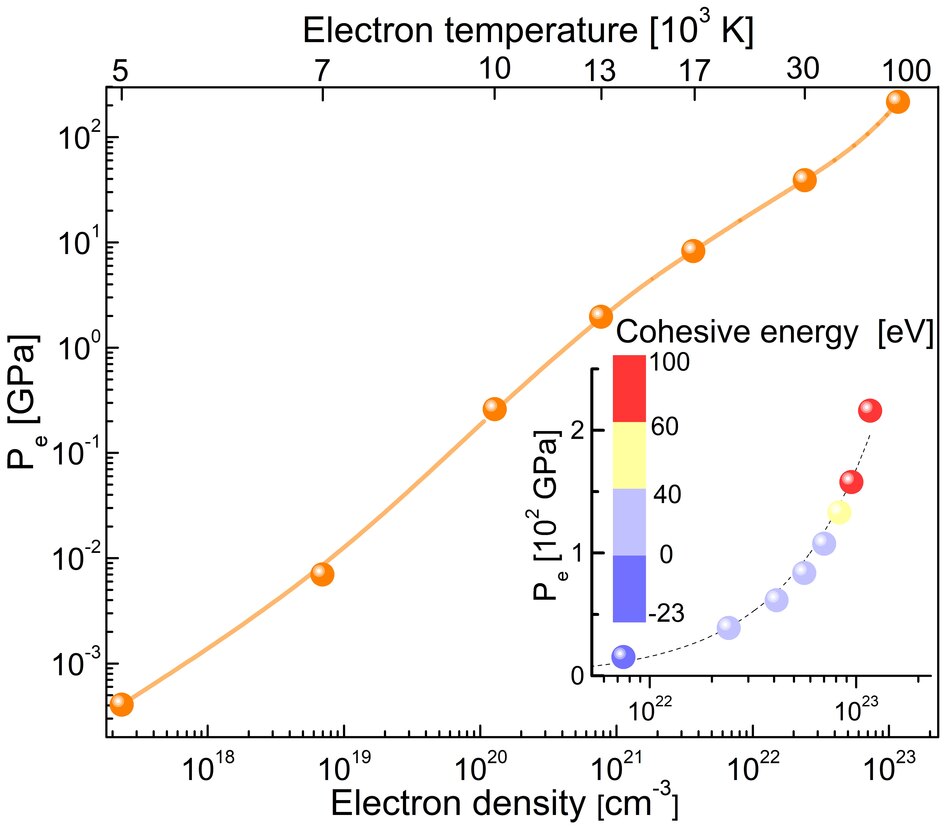
La pression électronique est la grandeur qui rend possible le thème suivant. Elle s’accumule tandis que les ions sont encore froids, atteint des dizaines de gigapascals aux densités produites autour d’un pore, et c’est elle qui pilote l’effondrement ainsi que l’état transitoire à haute pression dans lequel un cristal haute pression peut nucléer. L’encart montre la contrepartie : à mesure que la pression augmente, l’énergie de cohésion diminue, si bien que l’excitation qui pousse est aussi celle qui affaiblit.
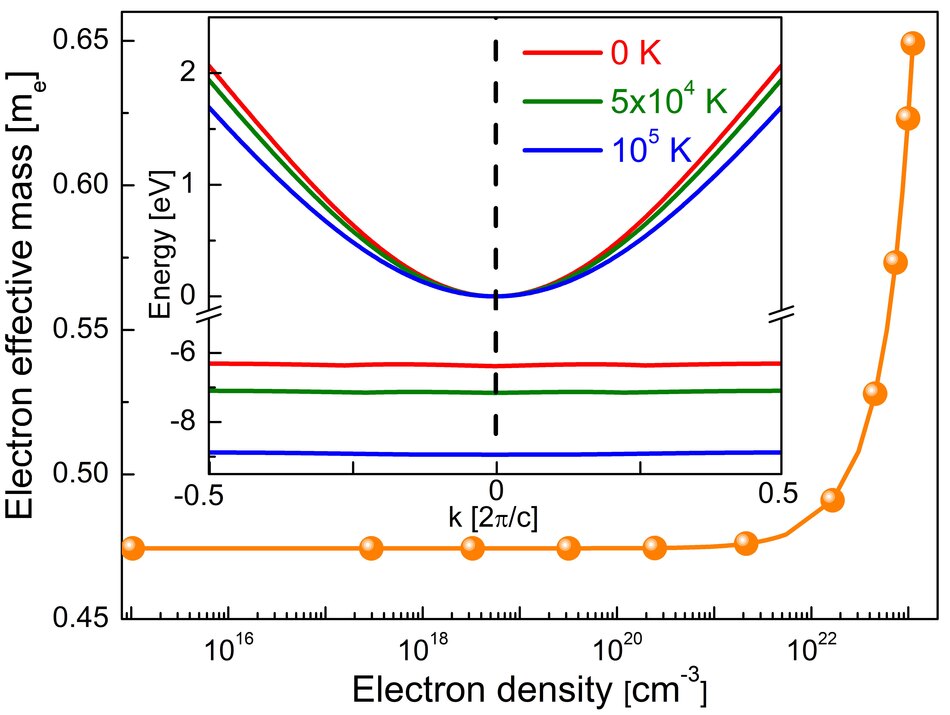
La masse effective reste presque constante sur quatre décades de densité, puis augmente fortement au-delà de 1022 cm-3, car la bande de conduction s’aplatit sous forte excitation. La masse intervenant dans la réponse optique et dans le transport, ce seuil marque le point au-delà duquel une description de Drude à paramètres fixes cesse d’avoir un sens.
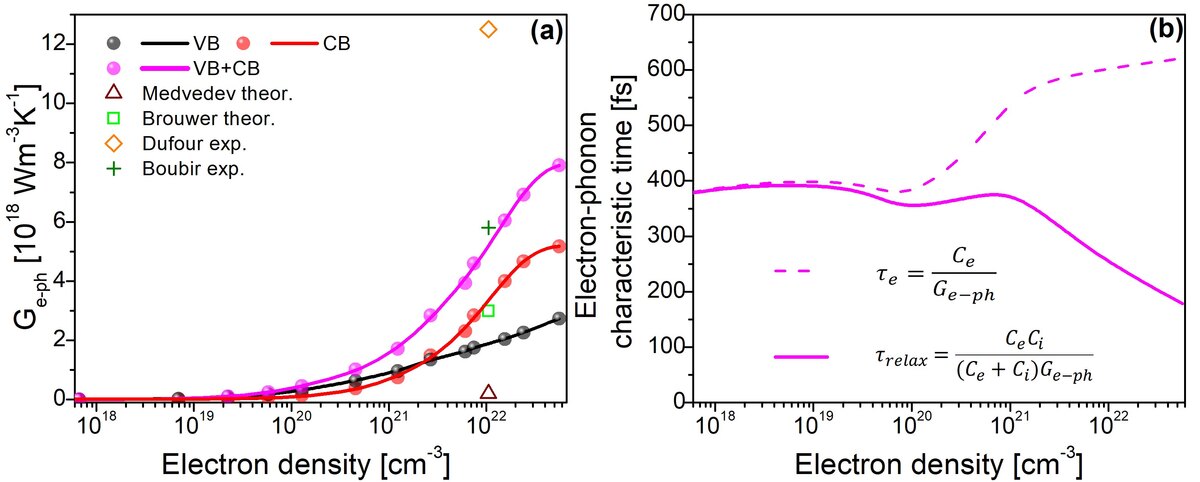
Le couplage croît avec la densité de porteurs, et le temps de relaxation chute en conséquence, passant de plusieurs centaines de femtosecondes à faible excitation à une centaine de femtosecondes environ aux densités atteintes près d’un pore. Ce nombre décide si l’énergie est encore dans les électrons au moment où le matériau commence à bouger, et donc si la réponse est pilotée électroniquement ou thermiquement.
Du côté des phonons, le couplage dans le quartz est porté par quelques modes optiques au-delà de 1000 cm-1 plutôt que réparti sur tout le spectre, et la densité d’états phononique se ramollit à mesure que la température électronique augmente. L’absence de fréquences imaginaires à excitation modérée indique directement la stabilité mécanique, et permet d’anticiper où une transition s’ouvrira.
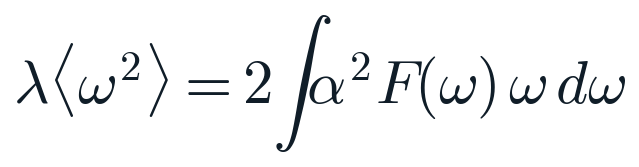
Moment d’ordre deux de la fonction d’Eliashberg, qui fixe l’intensité de l’échange entre électrons et réseau.
05Où ce relais s’opère
Cinq courbes, toutes fonctions de l’excitation, toutes absentes de toute table. Les fournir à une dynamique moléculaire à deux températures, et l’effondrement d’un nanopore devient un calcul ; les supposer constantes, et cela devient un ajustement. Ce relais fait l’objet du thème suivant, où cette même silice est amenée à travers une transition de phase et trempée en un cristal haute pression.
Mis en regard des autres thèmes, celui-ci reprend le premier échelon de l’échelle, appliqué cette fois à un diélectrique plutôt qu’à un métal. Le paramètre d’ordre est ici l’occupation de bande et la charge portée par la liaison ; l’excitation le détruit, et ce qui compte en aval n’est pas qu’il ait été détruit mais dans quelle mesure, puisque chaque coefficient dont le reste de la chaîne a besoin est fonction de ce nombre.
Publications clés
- Unraveling the electronic properties in SiO2 under ultrafast laser irradiationA. Tsaturyan, E. Kachan, R. Stoian, J.-P. Colombier, npj Computational Materials 10, 200 (2024). doi.org/10.1038/s41524-024-01350-2
- Excited-state dynamics and optical properties of silica under ultrafast laser irradiationA. A. Tsaturyan, E. Kachan, R. Stoian, J.-P. Colombier, Advanced Physics Research 2400106 (2024). doi.org/10.1002/apxr.202400106
- Ultrafast bandgap narrowing and cohesion loss of photoexcited fused silicaA. Tsaturyan, E. Kachan, R. Stoian, J.-P. Colombier, Journal of Chemical Physics 156, 224301 (2022). doi.org/10.1063/5.0096530
- First-principles study of ultrafast bandgap dynamics in laser-excited α-quartzE. Kachan, A. Tsaturyan, R. Stoian, J.-P. Colombier, The European Physical Journal Special Topics, 1-5 (2023). doi.org/10.1140/epjs/s11734-022-00747-8

